Inflammaging e insuficiencia cardíaca: mecanismos y disfunción miocárdica
Resumen
La insuficiencia cardíaca crónica (IC) es la culminación de múltiples enfermedades cardiovasculares no bien tratadas. Su evolu-ción es el fin de un proceso biológico prolongado caracterizado por la pérdida irreversible de una masa crítica de cardiomiocitos. Esta revisión analiza este deterioro bajo la óptica de la biología de sistemas donde los mecanismos de senescencia celular e inflam-maging actúan como motores silentes. Siguiendo su avance puede identificarse una “zona oscura” de disfunción subclínica que es clave y donde es deseable intervenir para prevenir un mayor deterioro. Integrando un modelado propio con los conocimientos actuales fisiopatológicos y hallazgos de transcriptómica de núcleo único, se postula que la desaparición de cardiomiocitos fun-cionales ocurre por necrosis, apoptosis-piroptosis y sin duda, por senescencia celular. En este último estado, que puede adquirir cualquier célula miocárdica (no solo los miocitos) surge un fenotipo metabólicamente “egoísta” y un perfil secretor proinflamatorio (SASP) que a través del inflammaging altera el microambiente miocárdico en forma crónica, haciéndolo disfuncional. Finalmente, se propone un cambio de paradigma terapéutico con la finalidad de preservar la integridad miocárdica antes que la pérdida celular torne inviable la función orgánica: implementar estrategias moduladoras de la senescencia celular y del inflammaging.
Palabras clave
Insuficiencia cardíaca, Inflammaging, Senescencia celular, Zona oscura, Modulación preventiva.
Abstract
Chronic heart failure (HF) is the end of many improperly treated cardiovascular diseases. Its progression is characterized by the irre-versible loss of a critical mass of cardiomyocytes. This review analyzes from a systems biology perspective this deterioration, where cellular senescence and inflammaging act as silent drivers. Following the process, it can be identified a “dark zone” of subclinical dysfunction, a stage where proactive intervention is key to preventing further deterioration. Integrating our own modeling with current pathophysiological knowledge and snRNA-seq transcriptomic findings, we postulate that the disappearance of functional cardiom-yocytes occurs through necrosis, apoptosis-pyroptosis, and, undoubtedly, cellular senescence. In this latter state, any myocardial cell (not just myocytes) can acquire a metabolically “selfish” profile, characterized by a Senescence Associated Secretory Phenotype (SASP). SAPS chronically alters the myocardial microenvironment, rendering it dysfunctional, because of production proinflam-matory cytokines that trigger inflammaging. Finally, a therapeutic paradigm shift is proposed with the aim of preserving myocardial integrity before cell loss renders organ function unviable: implement strategies that modulate cellular senescence and inflammaging.
Keywords
Heart failure, Inflammaging, Cellular senescence, Dark zone, Preventive modulation
Introducción
La forma crónica de la insuficiencia cardíaca (IC) representa el destino final, alcanzable más o menos rápido, de toda afec-ción cardiovascular no tratada apropiadamente [1] y a su vez la culminación del deterioro funcional impuesto por el paso del tiempo. Si bien las estadísticas en nuestro país son defi-cientes, se estima que este cuadro afecta hasta un 10% de la población mayor a 70 años [2].
La descripción clásica de la enfermedad advierte en función del compromiso de bomba, tres formas [2]: La IC con fracción de eyección (FE) reducida o ICFEr (≤ 40%); la insuficiencia cardíaca con FE levemente reducida o ICFElr (41-49%), y la insuficiencia cardíaca con FE preservada o ICFEp (≥ 50%). De acuerdo con el registro conjunto de la Sociedad Argentina de Cardiología y de la Federación Argentina de Cardiología, OFFI-CE-IC AR [1] el 68,4% de los 942 pacientes incluidos tenían ICFEr, el 16% ICFElr y el 15,6% restante ICFEp.
El tratamiento farmacológico de la IC [3], si bien hoy día pue-de considerarse modificador de su curso y reductor de costos en salud, dista bastante de ser óptimo. Por razones que se discutirán a lo largo de esta revisión, la enfermedad no se de-tiene, se enlentece; entonces, un tratamiento que aspire a una verdadera modificación del curso biológico debería neutralizar los mecanismos subyacentes de progresión, y no solo paliar sus consecuencias funcionales.
En la ICFEr el músculo está lesionado y parte de él es reem-plazado por tejido no funcional, ya que es consecuencia de patología isquémica, miocardiopatías infecciosas, anomalías genéticas, patología infiltrativa o cardiotoxicidad inducida por sustancias entre otras. En cambio, en la ICFEp el músculo debe soportar una carga extra debido a una noxa externa al órgano como hipertensión o estenosis aórtica, lo que posterior-mente causa su disfunción [4].
No obstante, el miocardio es un tejido sumamente diferen-ciado con células contráctiles de muy baja o nula capacidad de replicación y amplia reserva estructural, funcional y meta-bólica [5]. Por ello, es sumamente probable que, además de plásticas, estas sean redundantes para dar un tejido, que, de no mediar situaciones intercurrentes, sostenga varias décadas de función óptima y pueda reacomodarse a los desafíos que el entorno imponga al organismo para su supervivencia.
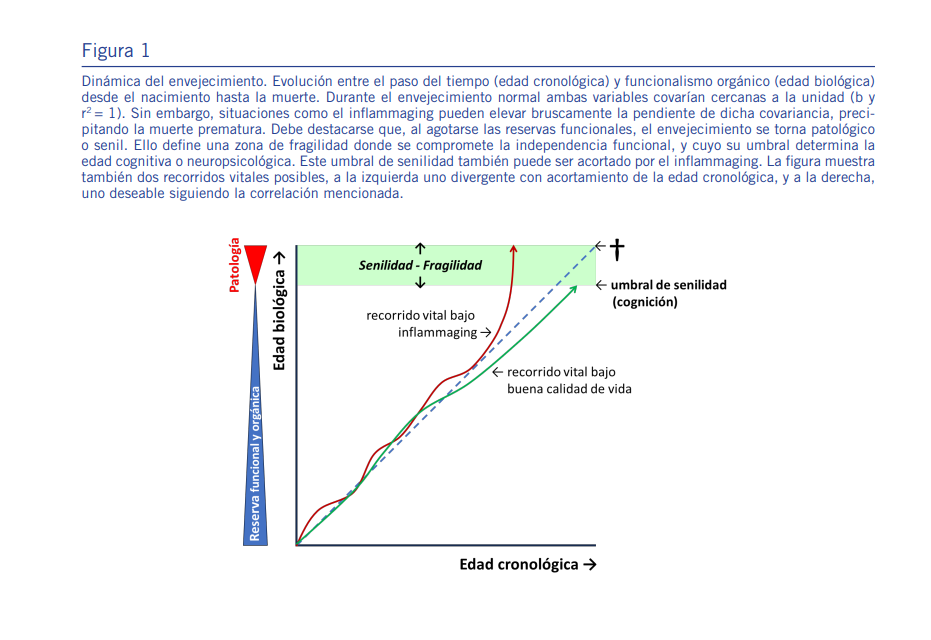
Si se vincula el paso del tiempo desde el nacimiento a la muerte (o edad cronológica) con la funcionalidad orgánica de los individuos (o edad biológica) debería establecerse una co-rrelación casi perfecta (b y r2 = 1) entre variables pues la edad biológica covaría con el tiempo. El recorrido vital de cualquier persona debería discurrir a lo largo de esta correlación; pero puede ocurrir que bajo condiciones mórbidas o de insalubri-dad aparezca una zona de mala calidad de vida con gran des-gaste familiar y económico (sobre todo si se prolonga), y donde el envejecimiento se torna patológico o la senescencia cambia por senilidad. Su umbral quedaría definido por la percepción de bienestar y autonomía, es decir del estado cognitivo de la persona (o edad neuropsicológica). En la Figura 1 se muestran
dos recorridos vitales que ejemplifican situaciones posibles: a la izquierda, un recorrido divergente con acortamiento de la edad cronológica -pendiente empinada o b > 1- debido a factores como la obesidad o el fumar de muy fácil adquisición que aceleran la muerte, y a la derecha, uno deseable siguien-do la correlación, producto de una vida de calidad que eleva el umbral de senilidad y prolonga tal devenir. Bajo estas pre-misas, sería posible frenar el desgaste propiciado por el paso del tiempo y retrasar la edad biológica -es decir, aplanar la pendiente o b < 1-; una gran pregunta aún sin respuesta, pero que nos interpela constantemente.
A lo largo del desarrollo intrauterino, postnatal y durante la vida toda, los tejidos y órganos se diferencian, reparan y re-modelan [6] para ajustarse a las situaciones y demandas que se le imponen, ya sean metabólicas, hemodinámicas, cogniti-vas o inmunes, por citar algunas, y mantener la homeostasis. Para ello las células, además de la diferenciación y/o mitosis, sufren otros programas adaptativos como la transición epi-telio-mesenquimática/mesenquimático epitelial (TEM-TME) para cicatrizar y reparar lesiones [7], la autofagia para aho-rrar-renovar recursos y quitar restos inviables [8], la dinámica mitocondrial para adaptar el metabolismo energético y evitar el estrés oxidativo [9], las diversas muertes celulares progra-madas entre las que se destacan dos, una altamente inflama-toria, la piroptosis y otra silente, la apoptosis [10] y, por últi-mo, la senescencia celular ante el daño del material genético para evitar la oncogénesis principalmente [11].
En la piroptosis y en la senescencia celular, células estresadas o dañadas se apartan del orden general y, sin inicialmente degenerar, cambian su comportamiento altruista homeostáti-co por uno egoísta secretor de productos inflamatorios que alteran en forma local o a distancia el comportamiento de células sanas. Esta secreción es la base del inflammaging o inflamosensescencia [12,13], un cuadro inflamatorio velado, subclínico, estéril (sin noxa aparente) pero identificable por marcadores como la Proteína C Reactiva (PCR) o la Interleuci-na 1 (IL-1); cuadro que por su persistencia podría vincularse con la caída acelerada de las reservas funcionales tisulares y el acortamiento de la edad biológica.
En los cardiomiocitos, a diferencia de otras células como fibroblastos o endotelio, el estado senescente debería verificarse como una falla o merma de la autofagia y no por arresto/falta de mitosis pues ya han alcanzado la diferenciación máxima [5]. Dado que estas células deben durar décadas, la autofagia es crítica para conservar recursos y su caída por diversos estresores (sobrecarga mecánica, isquemia, infecciones, enfermedades de depósito, entre otros) puede causar acumulación de lipofuscina, un pigmento derivado de glicolípidos de membranas oxidadas, metales y proteínas mal plegadas. Tal acumulación es perjudicial porque ocupa espacio y potencia el estrés oxidativo basal, ya de por sí alto, debido a que adiciona más radicales libres del oxígeno (ROS) por su contenido en hierro [14]. En estas condiciones el cardiomiocito claudica y sufre apoptosis [15] o, por el contrario, como postulamos, se vuelve secretor. Cualquiera de las dos situaciones es contraproducente y la segunda más, pues la sobreviviente es una célula que
no se contrae, consume oxígeno y recursos, y además puede propiciar inflammaging.
Toda situación vital normal o patológica, como los programas celulares de ajuste mencionados, resulta de una constelación de subprocesos registrables desde lo molecular a lo social, entendibles bajo el gran interactoma que propone la biología de sistemas [16]. Por ello, la presente revisión tiene como objetivo describir y analizar los cambios moleculares y estruc-turales que conducen a la IC, bajo un modelo que postula a la senescencia celular y al inflammaging como sustratos fisio-patológicos subyacentes. Asimismo, se propone identificar la “zona oscura” -una etapa de disfunción subclínica supuesta-mente debida a la pérdida de masa crítica celular- como sitio de nuevas estrategias farmacológicas que apuntan a la preser-vación miocárdica, pero trasciendan el abordaje terapéutico convencional.
Las fuentes del inflammaging
La senescencia celular y el fenotipo secretor:
La senescencia celular se define como un estado de deten-ción permanente del ciclo celular que adoptan las células en respuesta a diversos tipos de estrés o injurias. Descrito hace más de cuatro décadas por Hayflick, como un límite en la capacidad proliferativa de fibroblastos en cultivo [17], hoy se reconoce como un fenómeno complejo con tres rasgos distin-
tivos, la detención irreversible del ciclo celular, la resistencia a la apoptosis, y, tal vez lo más importante, el desarrollo de un Fenotipo Secretor Asociado a la Senescencia o SASP [11]. Su evolución puede categorizarse según la causa del estrés celular y la vía de señalización predominante [11,18-21]. De este modo surgen:
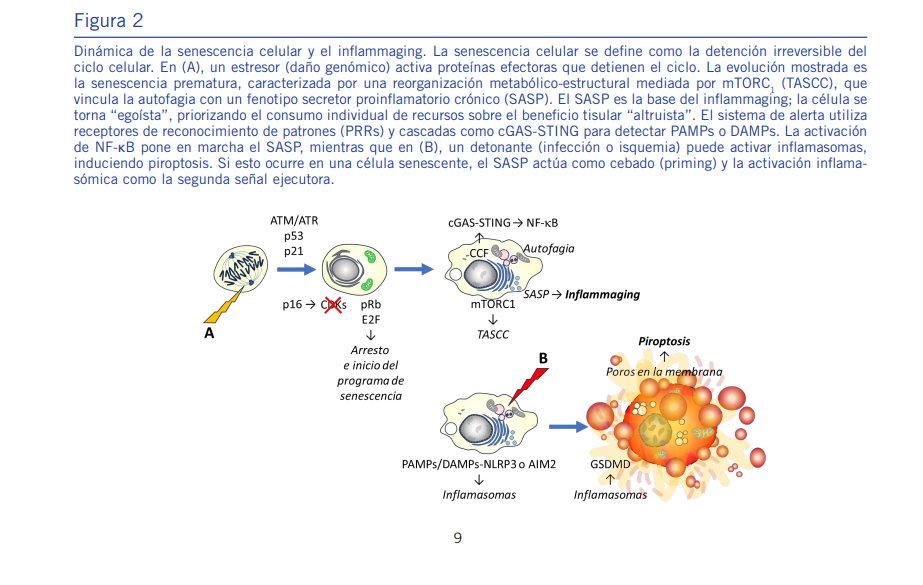
- La Senescencia Prematura (M0), inducida por estrés mito-génico (causado por un exceso de señales proliferativas del entorno) u oncogénico (dado por el descontrol en la expresión de protooncogenes). Está mediada principalmente por la len-ta acumulación de la proteína p16INK4a tras la desrepresión del locus INK4a/ARF; p16 es un inhibidor de las quinasas dependientes de ciclina (CDK) y por ende del ciclo celular, pues estas quinasas activan el avance en G1 a través de la fosforilación de la proteína del Retinoblastoma (pRb) hecho que libera al factor temprano 2 (E2F) responsable. Asimismo, ante la pérdida de integridad de la membrana nuclear y expo-sición de fragmentos de cromatina, el eje cGAS-STING y otros PRRs (ver más adelante) en un dialogo cruzado amplio la com-plementan y potencian al activar al Blanco de la Rapamicina en mamíferos (mTOR). Esta quinasa multimérica ejecuta una reorganización intracelular conocida como Compartimiento Autofágico Espacialmente Acoplado con mTOR o TASCC, que es promotora del SASP.
- La Senescencia Replicativa (M1), activada por roturas de la doble cadena o telómeros expuestos por su acortamiento replica-
tivo. Está mediada por las quinasas detectoras de daño del DNA, ATM/ATR que al fosforilar la proteína p53 (un factor de transcrip-ción clave) provocan la expresión de la proteína p21, otro inhibi-dor de las CDK. Como consecuencia, se bloquea la progresión del ciclo celular como fue descripto. Esta forma puede ser reversible si la rotura se repara o si se evita el acortamiento telomérico. Ac-tualmente, la senescencia prematura se considera una forma de senescencia replicativa, aunque a diferencia de esta, puede, por el TASCC, permanecer estable durante mucho tiempo.
- La Crisis Senescente (M2) o catástrofe mitótica, surge ante una inestabilidad genómica crítica como erosión telomérica, roturas importantes y brechas irreparables de la doble cadena, inestabi-lidad cromosómica o empalmes aberrantes, y suele culminar en apoptosis. Está también mediada por ATM/ATR, pero en forma hiperactiva, por ello bajo este estímulo p53 induce BAX y PUMA, dos proteínas activadoras de la vía apoptótica mitocondrial (favo-recen la apertura del poro de transición mitocondrial y la exposi-ción citosólica del citocromo c gran activador de las caspasas 9 y 3 efectoras) y aumenta la expresión de FAS sobre la superficie celular (FAS y FASL, su ligando de contacto celular, son activado-res de la vía apoptótica extrínseca o mediada por receptores con dominio de muerte más caspasa 8). Además, p53 completa esta tarea al secuestrar el inhibidor de BAX, Bcl-XL.
El TASCC y la liberación convencional de citocinas: El TASCC [19,22-25] es un proceso estructural, metabólico y funcional controlado por el Complejo 1 de mTOR (mTORC1). Este, me-diante un reordenamiento del armazón-citoesqueleto, ubica ciertas organelas como si fueran una “línea de montaje” para optimizar el uso del material autofágico y producir durante mucho tiempo sustancias proinflamatorias. Dentro del TASCC, aquellos lisosomas que ejecutan autofagia se colocan en la cercanía del núcleo y aparato de Golgi para brindar al retículo rugoso perinuclear aminoácidos y precursores provenientes de la misma. Allí se produce la síntesis de citocinas, factores de crecimiento, transportadores, moléculas cargo-exocitosis, hi-drolasas -entre ellas las metaloproteasas de la matriz o MMP-y otras enzimas responsables del SASP. Puesto que el aparato de Golgi y el Trans Golgi están también integrados, las proteí-nas recién sintetizadas entran directamente en la vía de modi-ficación-secreción para ser inmediatamente exportadas-exoci-tadas en forma convencional. Así, autofagia y síntesis proteica trabajan acopladas al mismo tiempo y en una misma región de la célula. Sorprendentemente, p53 puede inducir genes como DRAM1 que activan la autofagia y así ayudar a la adaptación de este nuevo estado. Por otro lado, mTORC1, al ser un poten-te modulador anabólico, incrementa notablemente la síntesis proteica asegurando que los mRNA de las citocinas (inducidas bajo el Factor Nuclear kappa B o NF-κB, ver luego) se traduz-can efectivamente en proteínas listas para ser secretadas; sin mTORC1 activo el SASP sería mucho más débil.
El SASP y la modificación del microambiente tisular: El SASP [19,20,23] es un fenotipo caracterizado por la producción y secreción de un “cóctel de productos” proinflamatorios que afecta profundamente a las células vecinas (sin importar su estado) en forma paracrina. Este incluye citocinas y quimio-cinas (Factor de necrosis tumoral alfa -TNF-α, IL-6 e IL-8),
factores de crecimiento y eicosanoides (Factor de crecimien-to transformante beta -TGF-ß, Factor de crecimiento deriva-do del endotelio vascular -VEGF, Prostaglandina E2 -PGE2) y MMP. Los productos SASP atraen y activan (incluso en forma descontrolada) células inmunes, degradan el colágeno y la elastina intercelulares e instan a los fibroblastos a dividirse y secretar nuevos productos de la matriz extracelular (MEC); asimismo, refuerzan y propagan el fenómeno a células sanas, pues la idea inicial es colaborar con el sistema temprano de alerta para señalar y limitar el área dañada en un tejido dado, Sin embargo, dado el carácter crónico sin una restitución apropiada del tejido sano, termina por agotar su capacidad regenerativa, y es más, en aquellos tejidos muy diferenciados carentes de regeneración importante los lleva a la insuficien-cia. Por otra parte, si una célula circundante ya tiene muta-ciones preneoplásicas, el SASP puede contribuir al desarrollo tumoral (proveyendo factores de crecimiento) y a la metasta-tización (por modificación-destrucción de la MEC y facilitar la “TEM-TME”). En individuos jóvenes el SASP atrae macrófagos y células NK para eliminar células dañadas o mal funcionan-tes, seguido de una limpieza eficaz de residuos, vía macrófa-gos M2 estimulados por mediadores lipídicos prorresolutivos especializados o SPM [26]. En individuos ancianos la pérdida de eficiencia en tal limpieza determina que las células senes-centes se acumulen. El SASP persistente causa inflammaging y sus manifestaciones perjudiciales sobre los tejidos sanos cir-cundantes son entre otras: disfunción metabólica (es el caso del tejido adiposo que provoca resistencia a la insulina y sín-drome metabólico), degeneración estructural (es el caso de la piel o los vasos que causa pérdida de elasticidad y fibrosis), remodelación anómala (es el caso del corazón que provoca IC) o varias combinadas (es el caso del hígado graso no alcohólico que culmina en esteatosis-cirrosis).
El Sistema de Alerta Temprano y la secreción no convencional de los productos SASP:
Bajo condiciones homeostáticas, cada tejido mantiene un recambio celular regulado por ritmos biológicos y factores epigenéticos mediante programas de apoptosis y sustitución. Sin embargo, este equilibrio se altera profundamente cuando noxas de diversa índole o la respuesta inmunológica asociada inducen necrosis u otras formas de muerte celular regulada [10]. Estos eventos liberan detritos que contienen patrones moleculares asociados a patógenos (PAMPs) o asociados al daño (DAMPs), los cuales son identificados por receptores de reconocimiento de patrones (PRRs) presentes en la membrana o el citosol de las células nucleadas [27]. La interacción entre estos patrones, sus receptores y las cascadas de señalización conforma un Sistema de Alerta Temprano que recluta al siste-ma inmune innato para orquestar la destrucción de las noxas y la restauración del tejido injuriado. Los mecanismos molecu-lares que pone en marcha este sistema dependen del tipo de PRR involucrado [27-37]:
- Receptores TLR -Toll like- (superficiales) y RLR -RIG like-(citosólicos): Tras la detección del PAMP/DAMP, inducen la formación de un complejo de acreción en membranas especí-ficas (plasmática, mitocondrial o del retículo). En estos sitios,
más de 30 componentes proteicos -incluyendo adaptadores sustrato, ubiquitinas, transferasas y quinasas- conforman un señalosoma. Este complejo dispara la translocación nu-clear de NF-κB y de Factores Reguladores de Interferón IRFs (principalmente IRF3 y 7) y la vía MAP quinasa inflamatoria (TAK1-MKK3/6-p38). Esto promueve, en sinergia con otros intensificadores nucleares como C/EBP, la transcripción de proteínas SASP y de interferones de clase I.
- Receptores NLR -NOD like- y ALR -AIM like- (citosólicos): Estos sensores se autoensamblan tras la detección para for-mar los inflamasomas, plataformas multiproteicas que activan caspasas, especialmente la 1, encargada de procesar los pre-cursores de las citocinas proinflamatoria y la Gasdermina D (GSDMD). La porción N-terminal de la GSDMD genera poros transmembrana que permiten la secreción no convencional de estos mediadores proinflamatorios. Pero una densidad excesi-va de estos poros compromete el equilibrio iónico y osmótico, precipitando la muerte por piroptosis.
- Eje cGAS-STING: El sensor cGAS actúa como una nucleotidil ciclasa que, al detectar ácidos nucleicos en el citosol, sinteti-za el segundo mensajero cGAMP. Este dinucleótido activa a la proteína STING, la cual transloca del retículo endoplásmico al aparato de Golgi para organizar un señalosoma que potencia la activación de IRFs y NFκB. Este mecanismo es más importante para el inicio del SASP en las células senescentes.
De acuerdo con la intensidad de estimulación de los PRRs, pueden postularse tres escenarios funcionales [27,29,31]: Estimulación baja (Daño potencial): Provoca el “cebado” (pri-
Figura 2
ming) celular, activando la transcripción de componentes del SASP que se acumulan en el citosol sin ser secretados. Esti-mulación intermedia (Daño probable o incremental): Ante la necesidad de alertar al sistema inmune, se desencadena la liberación no convencional de citocinas proinflamatorias (prin-cipalmente IL-1ß e IL-18) mediante el ensamblaje de inflama-somas y la formación de poros de GSDMD. Estimulación alta (Daño real e inminente): La célula sucumbe por piroptosis. La densidad masiva de poros de GSDMD provoca la pérdida críti-ca de potasio y ATP, seguida de una entrada osmótica de agua que culmina en la lisis celular, liberando una carga masiva de mediadores inflamatorios incluso antes de la quimiotaxis leucocitaria.
En suma, dada la extensa complementación de tareas entre la respuesta senescente y el sistema de alerta temprano sur-ge el interrogante sobre cuál es el principal impulsor del in-flammaging, si la vía convencional mediada por el eje TASCC-SASP o la vía no convencional dependiente de inflamasomas. Podría proponerse que el SASP actuaría como el motor de mantenimiento crónico y dispersor sistémico de la inflamación desde estadios tempranos de disfunción senescente celular. Sin embargo, ante el agotamiento de la capacidad de reno-vación autofágica, un aumento crítico del estrés oxidativo o un evento agudo como isquemia o ataque inmunológico, la activación inflamasómica (NLRP3/AIM2) progresiva más el aumento exponencial de los poros de GSDMD actuaría como un evento tipo “supernova” que marca el colapso final de una célula disfuncional, un shock osmótico productor de un esta-llido piroptótico (Figura 2). Esta fase final amplificaría drásti-camente la señal inflamatoria en el microentorno tisular me-
diante la liberación masiva de IL-1ß e IL-18; es más, mientras que el SASP segrega especialmente IL-6 e IL-8, la activación inflamasómica libera preferentemente IL-1ß, la cual es mucho más potente para reclutar neutrófilos y propulsar macrófagos al fenotipo M1 y, por lo tanto, capaz de generar un daño mayor.
La senescencia celular y el inflammaging en la remodelación cardíaca
La remodelación miocárdica es un proceso dinámico, complejo y lento que tiende a compensar el esfuerzo mecánico a que se halla sometido el órgano durante su vida útil. Para ser eficiente como bomba, los cardiomiocitos y la MEC deben conservar elasticidad suficiente para que las fibrillas contráctiles de los sarcómeros se posicionen correctamente y así se generen empalmes acto-mio-sina óptimos -acoplamiento útil al inotropismo- [38]. El primer elemento en este entramado es celular, la conformación de un sincicio muscular que, a la vez que optimiza la conducción eléc-trica, da soporte entre sí y con la MEC [39]. El segundo elemento es molecular y tiene que ver con el armazón geodésico lateral que da agarre a los componentes de las miofibrillas; lo conforman la α-actinina constituyendo los discos Z y la desmina anclando todo entre sí y a las membranas -en esta categoría debe incluirse la miomesina como anclaje de los filamentos gruesos- [40,41]. El tercer elemento, también molecular, refiere a las proteínas lon-gitudinales titina y nebulette [41-43]; la primera funciona como un resorte elástico para la relajación sarcomérica durante el lle-nado diastólico y la segunda como medidor de la longitud de los filamentos finos. El cuarto elemento es el complejo de anclaje a la MEC, del lado intracelular, vinculina y talina enganchan, por un lado, la desmina y la actinina y, por el otro, la distrofina, que atraviesa la membrana y a través de distroglicanos se une a la laminina y otras proteínas de la MEC [44]. Finalmente, el quinto elemento es tisular, la propia MEC con su contenido en elastina y colágeno III pericelular que otorgan flexibilidad, y glicosamino-glicanos que propician el intercambio nutritivo [45]. Todo esto asegura la función óptima y coordinada: el armazón permite que la fuerza generada en los sarcómeros se transmita como una con-tracción celular uniforme, protegiendo a las organelas de daños mecánicos, mientras que la MEC garantiza una sístole eficiente al distribuir las cargas de manera homogénea en todo el órgano. Esta integridad estructural es la base mecánica de la reserva ino-trópica ante un volumen de llenado diastólico determinado, la relación longitud-tensión descrita por Frank y Starling [46], una propiedad que se deteriora sistemáticamente en la IC a medida que el remodelado fibrótico y la pérdida de unidades funcionales comprometen la distensibilidad y el acoplamiento del sincicio.
La evolución fisiopatológica y su contribución al acortamiento de la edad biológica: El corazón se desarrolla para bombear sin parar durante varias décadas entre 7000 y 8000 litros de san-gre diarios [47]. Tal esfuerzo resulta de un intrincado interjuego entre estructura y función que va evolucionando a lo largo de la vida. Al nacer, inicia una reorganización celular y tisular adap-tativa a la nueva fisiología extramaternal [48]. A partir de este momento, los cardiomiocitos cesan su división, comienzan a expresar nuevas proteínas e isoformas estructurales e inician un proceso de hipertrofia que acompañará el incremento del peso de órgano desde unos 25 g al nacer a unos 300 g al entrar en
la adultez [47]. Simultáneamente, las mitocondrias modifican su dinámica de fisión-fusión, proliferan y expanden sus crestas, redistribuyéndose entre las miofibrillas y el compartimento sub-sarcolemal. Esta maduración permite la transición metabólica de un perfil glucolítico-hipóxico fetal a uno lipolítico-aeróbico postnatal, optimizando la homeostasis del calcio y la eficien-cia contráctil [49,50]. Paralelamente la MEC, da soporte a sus funciones, viabiliza señales de supervivencia y produce el perfil pericelular mencionado [45,51]. Sin embargo, este equilibrio homeostático se ve tensionado por el avance del tiempo, por ello esta descripción sirve como punto de partida para un análi-sis evolutivo donde la acumulación de señales de estrés celular y el recambio de la MEC transforman el entorno de soporte flexible en uno rígido y de injuria persistente. Es aquí donde el concepto de inflammaging cobra relevancia, actuando como iniciador de una remodelación desadaptativa [38].
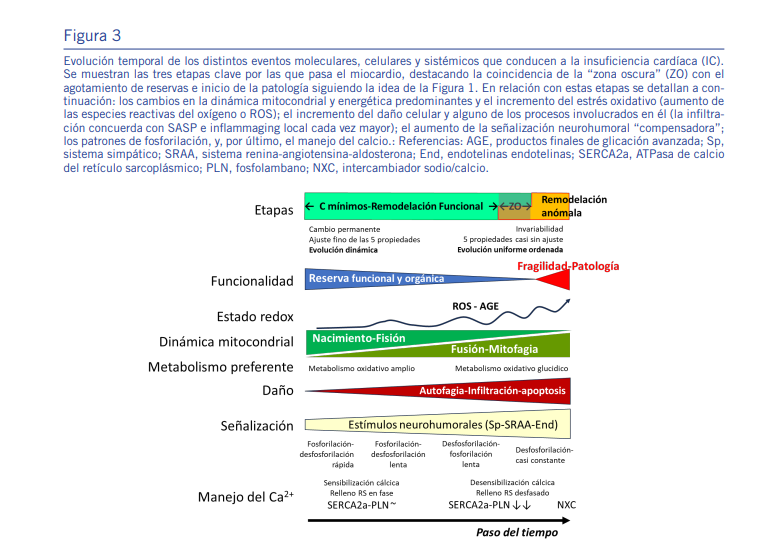
Las tres etapas evolutivas: Con el paso del tiempo, el miocar-dio pierde la plasticidad funcional que define su comporta-miento dinámico y adaptativo (con alta complejidad y variabi-lidad), típico de la juventud, en favor de un estado de rigidez sistémica (baja variabilidad y escasa adaptabilidad) propio de la vejez [16,52]. Ahora bien, en ausencia de eventos agudos como la isquemia, resulta complejo deslindar las causas de las consecuencias en la acumulación de daños sutiles. Aun en individuos con un estilo de vida saludable y factores de riesgo controlados, el miocardio experimenta un agotamiento paulatino de sus reservas celulares, moleculares y metabó-licas. Este declive intrínseco, inherente al proceso de enve-jecimiento, erosiona la suficiencia y la adaptabilidad del ór-gano, marcando la transición de un sistema resiliente hacia uno progresivamente vulnerable. Dado que la remodelación es un proceso continuo, pueden reconocerse tres etapas en función de las reservas funcionales (Figura 3): Una fase inicial de cambios mínimos en la remodelación fisiológica compen-satoria que intenta preservar las reservas. Una “zona oscura” donde el binomio senescencia-inflammaging agota la capaci-dad resiliente y sitúa al tejido en el umbral de la fragilidad. Finalmente, tras cruzar el umbral de senilidad, se establece la remodelación anómala típica de la IC, impulsada por la per-sistencia de estímulos neurohumorales locales y sistémicos.
- Cambios mínimos en la remodelación fisiológica: Entre estos cambios moleculares compensatorios que operan sin reper-cusión aparente en los niveles emergentes del sistema deben considerarse: una desensibilización diastólica de la maquinaria contráctil al calcio para optimizar la sístole a expensas de la re-lajación [53], el incremento en la expresión de isoformas más elásticas de la titina (N2BA) para mitigar el estrés mecánico ante el estiramiento [42], y una flexibilidad metabólica que alterna el consumo de sustratos junto a cambios en la dinámica mitocon-drial para modular el estrés oxidativo [49,54]. Estas adaptacio-nes sutiles constituyen la primera línea de defensa del miocardio antes de que la remodelación trascienda a niveles estructurales.
Sin embargo, a medida que pasa el tiempo los cardiomioci-tos tienden a morir y a ser reemplazados por fibroblastos u otras poblaciones celulares [55], lo que conlleva al estable-cimiento de un programa de remodelación fisiológica estable
| Fig. 3 |
-la hipertrofia compensatoria de los miocitos remanentes y un aumento en la rigidez de la MEC por el predominio de coláge-no tipo I- para contrarrestar la reducción de la calidad tisular debida a la desaparición de cardiomiocitos, la acumulación de células senescentes con SASP y la ocupación por infiltrados inmunes [15,45,52]. Pero es a nivel molecular donde emer-gen los cambios funcionales que definen la hipertrofia y que se profundizarán en las siguientes etapas. El aparato contrác-til se remodela mediante la expresión de isoformas fetales y proteínas más elásticas, como la ya referida titina N2BA, que, si bien mitigan el estrés mecánico, aumentan la propensión a la ineficiencia y la dilatación [42,56]. Simultáneamente, el manejo del calcio se vuelve cada vez más ineficiente debido a la menor expresión de la ATPasa de calcio del retículo sarco-plásmico (SERCA2a), su regulador Fosfolambano (PLN) y del receptor de rianodina (RyR2), sumado a la sobreexpresión del intercambiador sodio/calcio (NCX). Un sutil -luego evidente-desacople entre los canales de calcio del sarcolema -CaV tipo L- con los del retículo sarcoplásmico -receptor para inositol trifosfato (IP3R)- afecta su rellenado y las señales vía proteína Gq. Todo esto termina alterando la liberación de calcio indu-cida por calcio, favoreciendo el eflujo del ion vía NCX y su se-cuestro mitocondrial. Como resultado, se disparan los reque-rimientos energéticos -exacerbados por una mayor actividad de la bomba sodio/potasio para compensar el desequilibrio
iónico- en un entorno de suministro energético decreciente y estrés oxidativo creciente [4,53,57]. Si bien los cambios mínimos son impulsados inicialmente por la señalización cal-cio-calmodulina o el efecto ß-adrenérgico [53], la remodela-ción más profunda emerge desde la propia MEC. Esta con-tiene morfógenos atrapados en ella, como Trombospondina-1 (TSP-1) o TGF-ß, que son liberados y orquestan programas genéticos de hipertrofia en miocitos y de proliferación y secre-ción en fibroblastos. También, con el tiempo se acumulan en ella productos finales de glicación avanzada (AGE) capaces de formar puentes cruzados que aumentan su rigidez. A su vez, las MMP degradan colágeno y elastina, generando matri-kinas. Estos fragmentos y los AGE son DAMPs potentes que al estimular del sistema de alerta temprano van consolidando el inflammaging [45,58].
- La “zona oscura”: En esta etapa, el inflammaging derivado de la acumulación de células senescentes de cualquier estir-pe residentes en el miocardio, la degradación de la MEC y la infiltración leucocitaria, alcanzan su punto crítico. El tejido funcional remanente agota sus reservas a medida que las al-teraciones moleculares se cronifican; en particular, colapsan los anclajes de distrofina -sustrato también de las MMP-, lo que marca el inicio velado de la disfunción mecánica. En esta fase, los reguladores negativos de la inmunidad innata, como
TOLLIP, han claudicado. Sin embargo, surge un fenómeno paradójico, el TNF-α ejerce un papel dual, actuando tempo-ralmente como un factor miotrófico, dado que su inhibición farmacológica mediante agentes biológicos ha demostrado precipitar la transición hacia la IC clínica [59-61].
- La remoción anómala: En esta etapa, las alteraciones mo-leculares y tisulares se vuelcan al nivel sistémico. La clau-dicación de la función de bomba reduce la perfusión tisular y aumenta la precarga; estos cambios hemodinámicos acti-van reflejos neurohumorales cuya intensidad es proporcional al grado de disfunción. El estiramiento auricular dispara la estimulación simpática, la cual activa el eje renina-angioten-sina-aldosterona y, consecuentemente, la secreción de va-sopresina. El resultado es un círculo vicioso de taquicardia, vasoconstricción y retención hidrosalina que agrava el cuadro clínico [62,63]. El exceso de estos mediadores, al unirse a sus receptores e internalizarse, activa colateralmente vías tróficas y mitogénicas que profundizan la remodelación patológica [64,65]. Si bien este estado es contrarrestado inicialmente por los péptidos natriuréticos, el avance de la patología induce una resistencia progresiva a los mismos [66]. A nivel celular, la subexpresión (down regulation) de receptores ß-adrenérgi-cos y AT1 genera un estado de desfosforilación intracelular que compromete el manejo del calcio y la sensibilidad de las miofibrillas. El PLN, al permanecer desfosforilado, mantiene inhibido a SERCA2a, lo que prolonga el tiempo de relajación citoplasmática e impide un llenado adecuado del retículo sar-coplásmico. Esto consolida la disfunción diastólica y agota la reserva contráctil [4]. Por ello, el bloqueo farmacológico con Inhibidores de la enzima convertidora de angiotensina (IECA), Antagonistas de los receptores AT1 (ARA II) o Antagonistas de la aldosterona resulta beneficioso al anular estas señales proliferativas [3,65]. No obstante, este abordaje es reactivo pues se instaura cuando la remodelación anómala ya es manifiesta y, por lo tanto, no logra revertir el deterioro evolutivo que fue impulsado por el inflammaging.
Modelado matemático de la pérdida celular por edad: El mio-cardio humano adulto contiene entre 2.500 y 3.000 millones de cardiomiocitos, con una tasa de renovación basal estimada en un 1% anual. La limitada capacidad proliferativa de estas células se evidencia en la covariación entre el volumen celular y el volumen del órgano durante las primeras tres décadas de vida; este fenómeno responde a una hipertrofia fisiológica que coincide con la poliploidía nuclear característica del perio-do [67].Tomando como referencia el trabajo de McGeer et al. (1984) [68], quien documentó una pérdida anual del 0,7% en neuronas colinérgicas del cerebro anterior -reduciendo la población de 450.000 a 140.000 células entre el primer y el nonagésimo quinto año de vida-, se procedió a elaborar un modelo análogo para el tejido miocárdico como forma de estimar la pérdida celular que justifique la edad biológica del órgano y su acortamiento si existe una patología dada. Dado que ambas entidades son tejidos altamente diferenciados con capacidad replicativa marginal, se aplicó dicha tasa sobre una población basal de 2.500 millones de cardiomiocitos, defi-niendo tres escenarios (Figura 4):
- Escenario cronológico: proyecta una pérdida lineal simple basada exclusivamente en la tasa de McGeer.
- Escenario de renovación insuficiente: introduce una tasa compuesta que ajusta la pérdida del 0,7% frente a la renova-ción homeostática del 1%, revelando que el reemplazo celular es incapaz de compensar el desgaste a largo plazo.
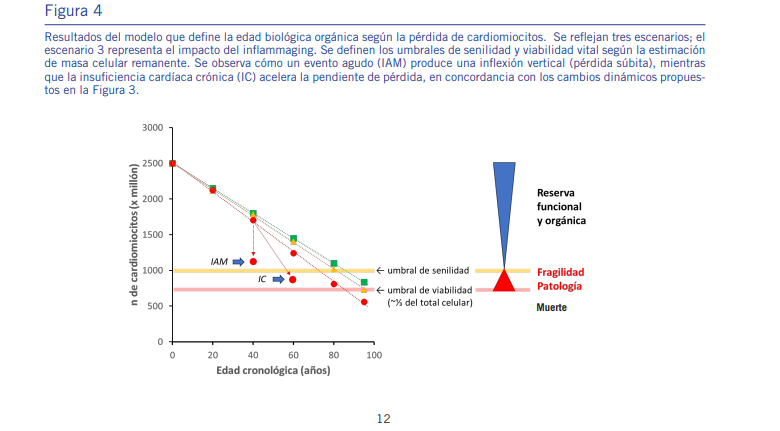
- Escenario de aceleración por inflammaging: un modelo exponencial compuesto que integra el factor de inflamación crónica como acelerador de la pérdida celular. Para simular la transición de una pérdida estocástica a una degradación acelerada por el microambiente pro-inflamatorio, se introdujo un coeficiente de aceleración α = 0,00015.
Este tercer escenario captura la claudicación tisular impuesta por el inflammaging. El modelado permite definir además dos elementos críticos necesarios para comprender la edad bioló-gica y sus posibles cambios: el umbral de senilidad (1.000 millones de células), basado en la pérdida celular máxima ob-servada en infartos masivos compatibles con la supervivencia [45], y el umbral de viabilidad vital, fijado en un tercio de la población inicial según los hallazgos de McGeer. Cabe desta-car que el modelo asume la viabilidad funcional de las células remanentes, lo que constituye una limitación conservadora frente al deterioro cualitativo real.
Discusión y perspectivas futuras
La inflamación subyacente de bajo grado no es un concep-to ajeno al aparato cardiovascular. Hacia finales del siglo XX
-unos años antes de que se acuñara el término inflammaging-, este fenómeno ya se vinculaba estrechamente con la génesis y progresión de la aterosclerosis y la obesidad. En el caso de la aterosclerosis, el cambio de paradigma fue rotundo, los mar-cadores inflamatorios dejaron de considerarse meros acompa-ñantes para revelarse como indicadores activos de riesgo car-diovascular isquémico, a tal punto que se popularizó, a partir de entonces, el uso de PCR ultrasensible [69-72].
Si bien el daño vascular es el rostro inflamatorio más visible, el miocardio no es un espectador pasivo. En el corazón adulto, el inflammaging horada lentamente los mecanismos de man-tenimiento celular, y transforma la reserva funcional en vulne-rabilidad de órgano. Esta transición, incluso sin manifestación evidente, marca el paso de células íntegramente funcionales, a otras cuya prioridad se desplaza hacia el SASP, comprome-tiendo su eficiencia ante las demandas cotidianas.
Se ha debatido extensamente sobre la progresión de la IC des-de la remodelación molecular hasta la falla orgánica, así como sobre su impacto en la morbimortalidad y los costos sanita-rios. No obstante, la evidencia converge en un punto crítico: la pérdida de una masa celular contráctil que torna inviable la función mecánica, proceso donde el inflammaging desempe-ña un papel protagónico. E incluso si este fenómeno no logra reducir la masa crítica por debajo del umbral de viabilidad, altera la homeostasis del calcio, creando el sustrato para arrit-mias letales. De acuerdo con el modelo desarrollado y los da-tos de transcriptómica de núcleo único (snRNA-seq) [55,73], los cardiomiocitos funcionales se agotan progresivamente sin una tasa de reposición significativa, a diferencia de otras es-tirpes celulares miocárdicas. En este contexto, se proponen tres mecanismos de pérdida: la necrosis tras eventos agudos como la isquemia; la muerte celular programada (apoptosis o piroptosis) ante el estrés celular persistente; y la senescencia. Bajo este último estado, la célula no muere, pero se torna dis-funcional: cesa su actividad “altruista” pro órgano y adopta un
fenotipo metabólicamente “egoísta” individual que consume recursos y secreta factores proinflamatorios que degradan el microambiente circundante.
Sin embargo, la trama es aún más compleja. Según la evidencia transcriptómica, el miocardio es un ecosistema celular donde los cardiomiocitos representan menos del 50% de la población total, a pesar de ocupar casi el 90% del volumen tisular [73]. El resto del tejido lo conforman fibroblastos, células vasculares, nerviosas, adipocitos e inmunocitos -residentes o infiltrantes-que conviven en una red mancomunada; cada estirpe posee un perfil genético trazable que define su función, interacción y regulación parácrina. Cualquiera de estas poblaciones puede adoptar el fenotipo senescente y convertirse en una fuente ac-tiva de citocinas proinflamatorias. Este fenómeno es evidente en los adipocitos durante la obesidad o en las células inmunes durante una respuesta inflamatoria persistente. Incluso, des-de una perspectiva más radical, las señales disruptivas podrían emanar de la propia MEC. Por lo tanto, aunque el fallo mecáni-co se manifieste en el cardiomiocito, los verdaderos “culpables” del deterioro pueden residir en el estroma o en el compartimen-to inmune. Son estas células senescentes de origen diverso las que, mediante el SASP, orquestan el microambiente tóxico que precipita la transición irreversible hacia la IC.
A lo largo de esta revisión, se ha demostrado que la senescen-cia celular y el inflammaging actúan como motores críticos del daño miocárdico. No obstante, esta visión es solo una pieza de un rompecabezas sistémico: el inflammaging constituye el eje fisiopatológico de múltiples entidades, desde enfermeda-des neurodegenerativas y autoinmunes pasando por el cáncer, la obesidad, la aterosclerosis y el síndrome metabólico. Esta interconexión nos obliga a reenfocar las estrategias terapéuti-cas hacia una medicina preventiva que actúe sobre la “zona oscura” fisiopatológica que todas estas entidades -más allá de la IC- poseen. Intervenir en esta fase, donde el deterioro es probablemente detectable desde lo molecular, pero silente desde lo clínico, permitiría anticiparse al inicio cronológico de la enfermedad, sustituyendo la reparación tardía por una preservación proactiva de la arquitectura y funciones tisulares.
Este cambio de paradigma sustenta la concepción de la Me-dicina del Tiempo, un enfoque que trasciende las fronteras de la terapéutica convencional al proponer la manipulación de la cinética del envejecimiento tisular. Bajo esta visión, emergen dos estrategias farmacológicas fundamentales para intervenir en la “zona oscura” o antes. Por un lado, los senolíticos, fár-macos diseñados para identificar y eliminar selectivamente las células senescentes mediante la inducción de apoptosis, re-moviendo así los focos de inflamación crónica. Por otro, los se-nomórficos o senomoduladores, cuya meta no es la remoción celular, sino la reprogramación metabólica del SASP para si-lenciarlo y a la vez, activar vías de resolución natural [15]. La Tabla 1 estaría resumiendo las estrategias farmacológicas de esta Medicina del tiempo empleando moléculas actuales dis-ponibles y seguras. Respecto al tejido cardíaco, las estrategias senolíticas podrían ser contraproducentes pues la apoptosis inducida de las células senescentes plantea un riesgo estruc-tural y mecánico: la eliminación de estas unidades, aunque in-
eficaces, podría reducir la masa celular por debajo del umbral de viabilidad vital (estimado en un tercio de la población origi-nal según el modelo). Una eliminación eficaz e indiscriminada de estas células no solo dejaría vacíos arquitectónicos que la MEC modificada no puede compensar, sino que, de no mediar una efferocitosis eficiente, los restos celulares se comporta-rían como nuevos DAMPs, perpetuando el inflammaging. Por consiguiente, en el miocardio, la prioridad terapéutica debería desplazarse desde la eliminación celular hacia la senomodula-ción, buscando silenciar el SASP y estabilizar el microambien-te sin comprometer la masa crítica remanente.
En definitiva, lo que hacia finales del siglo XX y principios del XXI se postuló como una respuesta inmune mal adaptativa -el inflammaging- se reconoce hoy como el núcleo fisiopatológico de múltiples entidades de diverso origen y desenlace, entre las cuales la IC ocupa un lugar destacado. Esta forma velada de inflamación crónica nos obliga a replantear la preservación orgánica a través de una Medicina del tiempo. Solo mediante el abordaje proactivo de la “zona oscura” y el uso de estra-tegias senomoduladoras será posible alcanzar un incremento en la expectativa de vida que no comprometa la calidad de la misma, mitigando la fragilidad y la vulnerabilidad funcional antes de que estas se vuelvan irreversibles.
Tabla 1
Estrategias terapéuticas actuales de la Medicina del tiempo destinadas a la prevención/tratamiento del daño miocárdico acorde a las tres etapas de evolución hacia la IC
| Compuesto | Categoría | Mecanismo propuesto | Momento de Intervención | Efecto posible sobre el Miocardio |
| Resveratrol | Nutracéutico | (+) SIRT2 ➔ Telomerasa (-) ATM/ATR | Salud Preventivo | Estabilización genómica; bloqueo del inicio del programa senescente. |
| PUFA Omega-3 (EPA/DHA) | Senomodulador Antiinflamatorio | Precursor SPM (Maresinas-Resolvinas) | Salud “Zona oscu-ra” temprana | Reducción parácrina del SASP y activa-ción del fin de la inflamación. |
| Gliflozinas (iSGLT2) | Senomodulador Metabólico | “Zona oscura” temprana | Modulación del uso de combustibles efi-cientes (cetonas) y reducción del SASP. | |
| Análogos GLP-1/GIP | Senomodulador Sistémico | (+) Efecto Incretina (vía GLPsR y GIPR) | “Zona oscura” (bajo fenotipo obeso/metabólico | Reducción del SASP sistémico y preser-vación de la microvasculatura. |
| Metformina | Senomodulador Metabólico | (+) Eje AMPK ➔ (-) mTORC1 | “Zona oscura” tardía | Inhibición del TASCC, restauración de la autofagia e inhibición del SASP. |
| IECA / ARA II | Bloqueante Neurohumoral | (-) SRAA ECA/AT1 | Remodelación anómala | Reducción de la hipertrofia y la fibrosis mal adaptativas ante la evolución de la enfermedad. |
- Referencias: AMP; AMP quinasa; AT1; receptor 1 de la angiotensina II: ARA II, antagonistas de ese receptor; ATM/ATR, Ataxia-telangiecta-sia mutada y Ataxia-telangiectasia relacionada; ECA; enzima convertidosa de angiotensina (isoforma 1): IECA, inhibidores de dicha enzima; iSGLT2, inhibidores del transporte de sodio-glucosa 2 (renal); GIP, péptido insulinotrópico dependiente de glucosa; GLP-1, péptido 1 símil glucagón; mTOR, Blanco de la rapamicina en mamíferos: mTORC1, complejo 1 de mTOR; PUFA, ácidos grasos poliinsaturados: EPA, ácido eicosapentaenoico, DHA, ácido docosahexaenoico; SASP, Fenotipo de secreción asociado a células senescentes; SIRT2, Sirtuina 2; SPM, Mediadores lipídicos prorresolutivos especializados; SRAA, Sistema renina angiotensina aldosterona; TASCC, Compartimiento autofágico espa-cialmente acoplado con mTOR.
Bibliografía
- 1) Thierer J, E Perna ER, Marino J, Coronel ML, Barisani JL, García Brasca D, Pérez Terns P, Címbaro Canella JP, Pereiro González SM, en representación de los investigadores del Registro OFFICE IC AR. In-suficiencia cardíaca crónica en Argentina. OFFICE IC AR, un registro conjunto de la Sociedad Argentina de Cardiología y de la Federación Argentina de Cardiología. Rev Fed Arg Cardiol 2022; 51: 37- 44.
- 2) Roger VL. Epidemiology of heart failure: A contemporary pers-pective. Circ Res 2021; 128: 1421-34. doi: 10.1161/CIRCRESA-HA.121.318172.
- 3) Eschenhagen T. Capítulo 33: Tratamiento de la insuficiencia car-díaca. En: Brunton LL Knollmann BC, eds. Goodman & Gilman: Las Bases Farmacológicas de la Terapéutica 14a ed. México DF: McGraw Hill; 2023 pp 583-610.
- 4) Saad NS, Mashali MA, Repas SJ, Janssen PML. Altering calcium sensitivity in heart failure: A crossroads of disease etiology and the-rapeutic innovation. Int J Mol Sci 2023; 24: 17577. doi: 10.3390/ ijms242417577.
- 5) Pinto AR, Ilinykh A, Ivey MJ, Kuwabara JT, D’Antoni ML, Debu-que R, Chandran A, Wang L, Arora K, Rosenthal NA, Tallquist MD. Re-visiting Cardiac Cellular Composition. Circ Res 2016; 118(3): 400-9. doi: 10.1161/CIRCRESAHA.115.307778.
- 6) Pinet K, McLaughlin KA. Mechanisms of physiological tissue remodeling in animals: Manipulating tissue, organ, and organism morphology. Dev Biol 2019; 451: 134-45. doi: 10.1016/j.yd-bio.2019.04.001.
- 7) Kalluri R, Weinberg RA. The basics of epithelial-mesenchy-mal transition. J Clin Invest 2009; 119(6): 1420-8. doi: 10.1172/ JCI39104. Erratum in: J Clin Invest 2010; 120(5): 1786.
- 8) Lu G, Wang Y, Shi Y, Zhang Z, Huang C, He W, Wang C, Shen HM. Au-tophagy in health and disease: From molecular mechanisms to therapeutic target. MedComm (2020) 2022; 3(3): e150. doi: 10.1002/mco2.150.
- 9) Chen W, Zhao H, Li Y. Mitochondrial dynamics in health and disease: Mechanisms and potential targets. Signal Transduct Target Ther 2023; 8: 333. doi: 10.1038/s41392-023-01547-9.
- 10) Galluzzi L, Vitale I, Aaronson SA, Abrams JM, Adam D, Agosti-nis P, Alnemri ES, Altucci L, Amelio I, Andrews DW, Annicchiarico-Pe-truzzelli M, Antonov AV, Arama E, Baehrecke EH, Barlev NA, Bazan NG, Bernassola F, Bertrand MJM, Bianchi K, Blagosklonny MV, Blomgren K, Borner C, Boya P, Brenner C, Campanella M, Candi E, Carmona-Gu-tierrez D, Cecconi F, Chan FK, Chandel NS, Cheng EH, Chipuk JE, Cidlowski JA, Ciechanover A, Cohen GM, Conrad M, Cubillos-Ruiz JR, Czabotar PE, D’Angiolella V, Dawson TM, Dawson VL, De Laurenzi V, De Maria R, Debatin KM, DeBerardinis RJ, Deshmukh M, Di Daniele N, Di Virgilio F, Dixit VM, Dixon SJ, Duckett CS, Dynlacht BD, El-Deiry WS, Elrod JW, Fimia GM, Fulda S, García-Sáez AJ, Garg AD, Garrido C, Gavathiotis E, Golstein P, Gottlieb E, Green DR, Greene LA, Gronemeyer H, Gross A, Hajnoczky G, Hardwick JM, Harris IS, Hengartner MO, Hetz C, Ichijo H, Jäättelä M, Joseph B, Jost PJ, Juin PP, Kaiser WJ, Karin M, Kaufmann T, Kepp O, Kimchi A, Kitsis RN, Klionsky DJ, Knight RA, Ku-mar S, Lee SW, Lemasters JJ, Levine B, Linkermann A, Lipton SA, Loc-kshin RA, López-Otín C, Lowe SW, Luedde T, Lugli E, MacFarlane M, Madeo F, Malewicz M, Malorni W, Manic G, Marine JC, Martin SJ, Mar-tinou JC, Medema JP, Mehlen P, Meier P, Melino S, Miao EA, Molkentin JD, Moll UM, Muñoz-Pinedo C, Nagata S, Nuñez G, Oberst A, Oren M, Overholtzer M, Pagano M, Panaretakis T, Pasparakis M, Penninger JM, Pereira DM, Pervaiz S, Peter ME, Piacentini M, Pinton P, Prehn JHM, Puthalakath H, Rabinovich GA, Rehm M, Rizzuto R, Rodrigues CMP, Rubinsztein DC, Rudel T, Ryan KM, Sayan E, Scorrano L, Shao F, Shi Y, Silke J, Simon HU, Sistigu A, Stockwell BR, Strasser A, Szabadkai G, Tait SWG, Tang D, Tavernarakis N, Thorburn A, Tsujimoto Y, Turk B, Vanden Berghe T, Vandenabeele P, Vander Heiden MG, Villunger A, Vir-gin HW, Vousden KH, Vucic D, Wagner EF, Walczak H, Wallach D, Wang Y, Wells JA, Wood W, Yuan J, Zakeri Z, Zhivotovsky B, Zitvogel L, Melino G, Kroemer G. Molecular mechanisms of cell death: recommendations of the Nomenclature Committee on Cell Death 2018. Cell Death Differ 2018; 25(3): 486-541. doi: 10.1038/s41418-017-0012-4.
- 11) Campisi J, d’Adda di Fagagna F. Cellular senescence: When bad things happen to good cells. Nat Rev Mol Cell Biol 2007; 8: 729-40. doi: 10.1038/nrm2233.
- 12) Franceschi C, Garagnani P, Parini P, Giuliani C, Santoro A. In-flammaging: A new immune-metabolic viewpoint for age-related di-
seases. Nat Rev Endocrinol 2018; 14(10): 576-90. doi: 10.1038/ s41574-018-0059-4.
- 13) Fulop T, Larbi A, Pawelec G, Khalil A, Cohen AA, Hirokawa K, Witkowski JM, Franceschi C. Immunology of aging: The birth of inflammaging. Clin Rev Allergy Immunol 2023; 64(2): 109-22. doi: 10.1007/s12016-021-08899-6.
- 14) Kurz T, Terman A, Brunk UT. Autophagy, ageing and apoptosis: the role of oxidative stress and lysosomal iron. Arch Biochem Biophys 2007; 462(2): 220-30. doi: 10.1016/j.abb.2007.01.013.
- 15) Vijayakumar A, Wang M, Kailasam S. The Senescent Heart-”A-ge Doth Wither Its Infinite Variety”. Int J Mol Sci 2024; 25(7): 3581. doi: 10.3390/ijms25073581.
- 16) Kitano H. Systems biology: A brief overview. Science 2002; 295(5560): 1662-4. doi: 10.1126/science.1069492.
- 17) Shay JW, Wright WE. Hayflick, his limit, and cellular ageing. Nat Rev Mol Cell Biol 2000; 1(1): 72-6. doi: 10.1038/35036093.
- 18) López-Otín C, Blasco MA, Partridge L, Serrano M, Kroemer G. Hallmarks of aging: An expanding universe. Cell 2023; 186: 243-78. doi: 10.1016/j.cell.2022.11.001.
- 19) Herranz N, Gil J. Mechanisms and functions of cellular senes-cence. J Clin Invest 2018; 128(4): 1238-46. doi: 10.1172/JCI95148.
- 20) Childs BG, Durik M, Baker DJ, van Deursen JM. Cellular senes-cence in aging and age-related disease: From mechanisms to therapy. Nat Med 2015; 21(12): 1424-35. doi: 10.1038/nm.4000.
- 21) Kirkland JL, Tchkonia T. Cellular senescence: A translatio-nal perspective. EBioMedicine 2017; 21: 21-8. doi: 10.1016/j. ebiom.2017.04.013.
- 22) Narita M, Young AR, Arakawa S, Samarajiwa SA, Nakashima T, Yoshida S, Hong S, Berry LS, Reichelt S, Ferreira M, Tavaré S, Inoki K, Shimizu S, Narita M. Spatial coupling of mTOR and autophagy augments secretory phenotypes. Science 2011; 332(6032): 966-70. doi: 10.1126/science.1205407.
- 23) Lu G, Wang Y, Shi Y, Zhang Z, Huang C, He W, Wang C, Shen HM. Autophagy in health and disease: From molecular mechanis-ms to therapeutic target. MedComm (2020) 2022; 3(3): e150. doi: 10.1002/mco2.150.
- 24) Acosta JC, Banito A, Wuestefeld T, Georgilis A, Janich P, Morton JP, Athineos D, Kang TW, Lasitschka F, Andrulis M, Pascual G, Morris KJ, Khan S, Jin H, Dharmalingam G, Snijders AP, Carroll T, Capper D, Pritchard C, Inman GJ, Longerich T, Sansom OJ, Benitah SA, Zen-der L, Gil J. A complex secretory program orchestrated by the inflam-masome controls paracrine senescence. Nat Cell Biol 2013; 15(8): 978-90. doi: 10.1038/ncb2784. Erratum in: Nat Cell Biol 2026. doi: 10.1038/s41556-026-01959-z.
- 25) Laplante M, Sabatini DM. mTOR signaling at a glance. J Cell Sci 2009; 122(Pt 20): 3589-94. doi: 10.1242/jcs.051011.
- 26) Julliard WA, Myo YPA, Perelas A, Jackson PD, Thatcher TH, Sime PJ. Specialized pro-resolving mediators as modulators of immu-ne responses. Semin Immunol 2022; 59: 101605. doi: 10.1016/j. smim.2022.101605.
- 27) Chen R, Zou J, Chen J, Zhong X, Kang R, Tang D. Pattern recognition receptors: Function, regulation and therapeutic poten-tial. Signal Transduct Target Ther 2025; 10(1): 216. doi: 10.1038/ s41392-025-02264-1.
- 28) Wicherska-Pawłowska K, Wróbel T, Rybka J. Toll-Like Recep-tors (TLRs), NOD-Like Receptors (NLRs), and RIG-I-Like Receptors (RLRs) in innate immunity. TLRs, NLRs, and RLRs ligands as immu-notherapeutic agents for hematopoietic diseases. Int J Mol Sci 2021; 22(24): 13397. doi: 10.3390/ijms222413397.
- 29) El-Zayat SR, Sibaii H, Mannaa FA. Toll-like receptors activa-tion, signaling, and targeting: An overview. Bull Natl Res Cent 2019; 43: 187. doi: 10.1186/s42269-019-0227-2.
- 30) Li T, Chen ZJ. The cGAS-cGAMP-STING pathway connects DNA damage to inflammation, senescence, and cancer. J Exp Med 2018; 215(5): 1287-99. doi: 10.1084/jem.20180139.
- 31) Sundaram B, Pandian N, Kim HJ, Abdelaal HM, Mall R, In-dari O, Sarkar R, Tweedell RE, Alonzo EQ, Klein J, Pruett-Miller SM, Vogel P, Kanneganti TD. NLRC5 senses NAD+ depletion, forming a PANoptosome and driving PANoptosis and inflammation. Cell 2024; 187(15): 4061-77.e17. doi: 10.1016/j.cell.2024.05.034.
- 32) Cheng CK, Yi M, Wang L, Huang Y. Role of Gasdermin D in inflammatory diseases: From mechanism to therapeutics. Front Im-munol 2024; 15: 1456244. doi: 10.3389/fimmu.2024.1456244.
- 33) Li Y, Huang H, Liu B, Zhang Y, Pan X, Yu XY, Shen Z, Song YH. Inflammasomes as therapeutic targets in human diseases. Signal Trans-duct Target Ther 2021; 6(1): 247. doi: 10.1038/s41392-021-00650-z.
- 34) Hochheiser IV, Pilsl M, Hagelueken G, Moecking J, Marleaux M, Brinkschulte R, Latz E, Engel C, Geyer M. Structure of the NLRP3 decamer bound to the cytokine release inhibitor CRID3. Nature 2022; 604(7904): 184-9. doi: 10.1038/s41586-022-04467-w.
- 35) Wang B, Yin Q. AIM2 inflammasome activation and regulation: A structural perspective. J Struct Biol 2017; 200(3): 279-82. doi: 10.1016/j.jsb.2017.08.001.
- 36) Zhang Q, Lenardo MJ, Baltimore D. 30 years of NF-
B: A blos-soming of relevance to human pathobiology. Cell 2017; 168(1-2): 37-57. doi: 10.1016/j.cell.2016.12.012.
- 37) Yanai H, Negishi H, Taniguchi T. The IRF family of transcription factors: Inception, impact and implications in oncogenesis. Oncoim-munology 2012; 1(8): 1376-86. doi: 10.4161/onci.22475.
- 38) Azevedo PS, Polegato BF, Minicucci MF, Paiva SA, Zornoff LA. Cardiac remodeling: Concepts, clinical impact, pathophysiological mechanisms and pharmacologic treatment. Arq Bras Cardiol 2016; 106: 62-9. doi: 10.5935/abc.20160005.
- 39) Bernstein SA, Morley GE. Gap junctions and propagation of the cardiac action potential. Adv Cardiol 2006; 42: 71-85. doi: 10.1159/000092563.
- 40) Clemen CS, Herrmann H, Strelkov SV, Schröder R. Desminopa-thies: Pathology and mechanisms. Acta Neuropathol 2013; 125(1): 47-75. doi: 10.1007/s00401-012-1057-6.
- 41) Noureddine M, Gehmlich K. Structural and signaling proteins in the Z-disk and their role in cardiomyopathies. Front Physiol 2023; 14: 1143858. doi: 10.3389/fphys.2023.1143858.
- 42) Loescher CM, Hobbach AJ, Linke WA. Titin (TTN): From mole-cule to modifications, mechanics, and medical significance. Cardio-vasc Res 2022; 118: 2903-18. doi: 10.1093/cvr/cvab328.
- 43) Stroik D, Gregorich ZR, Raza F, Ge Y and Guo W. Titin: Roles in cardiac function and diseases. Front Physiol 2024: 15: 1385821. doi: 10.3389/fphys.2024.1385821.
- 44) Belhasan DC, Akaaboune M. The role of the dystrophin glyco-protein complex on the neuromuscular system. Neurosci Lett. 2020; 722:134833. doi: 10.1016/j.neulet.2020.134833.
- 45) Frangogiannis NG. The extracellular matrix in myocardial in-jury, repair, and remodeling. J Clin Invest. 2017 May 1;127(5):1600-1612. doi: 10.1172/JCI87491.
- 46) Zimmer HG. Who discovered the Frank-Starling mechanism? News Physiol Sci 2002; 17: 181-4. doi: 10.1152/nips.01383.2002.
- 47) Agarwal J, Kumar V. Relation of heart weight with age and wei-ght of cadaver. SRMS J Med Sci 2017; 2(1): 19-21. doi: 10.21761/ jms.v2i01.1083.
- 48) Li F, Wang X, Capasso JM, Gerdes AM. Rapid transition of car-diac myocytes from hyperplasia to hypertrophy during postnatal de-velopment. J Mol Cell Cardiol 1996; 28(8): 1737-46. doi: 10.1006/ jmcc.1996.0163.
- 49) Chen W, Zhao H, Li Y. Mitochondrial dynamics in health and disease: Mechanisms and potential targets. Signal Transduct Target Ther 2023; 8: 333. doi: 10.1038/s41392-023-01547-9.
- 50) Guo Y, Pu WT. Cardiomyocyte maturation: New phase in deve-lopment. Circ Res 2020; 126(8): 1086-106. doi: 10.1161/CIRCRE-SAHA.119.315862.
- 51) Ricard-Blum S. The collagen family. Cold Spring Harb Perspect Biol 2011; 3(1): a004978. doi: 10.1101/cshperspect.a004978.
- 52) Shirakabe A, Ikeda Y, Sciarretta S, Zablocki DK, Sadoshima J. Aging and Autophagy in the Heart. Circ Res 2016; 118(10): 1563-
76. doi: 10.1161/CIRCRESAHA.116.307474.
- 53) Bers DM. Cardiac excitation-contraction coupling. Nature 2002; 415(6868): 198-205. doi: 10.1038/415198a.
- 54) Xu X, Pang Y, Fan X. Mitochondria in oxidative stress, inflammation and aging: From mechanisms to therapeutic advances. Signal Transduct Target Ther 2025; 10: 190. doi: 10.1038/s41392-025-02253-4.
- 55) Koenig AL, Shchukina I, Amrute J, Andhey PS, Zaitsev K, Lai L, Bajpai G, Bredemeyer A, Smith G, Jones C, Terrebonne E, Rentschler SL, Artyomov MN, Lavine KJ. Single-cell transcriptomics reveals ce-ll-type-specific diversification in human heart failure. Nat Cardiovasc Res 2022; 1(3): 263-80. doi: 10.1038/s44161-022-00028-6.
- 56) Saito T, Sato NS, Mozawa K, Adachi A, Sasaki Y, Nakamura K, Oka E, Otsuka T, Kodani E, Asai K, Mizuno K, Shimizu W, Gottlieb RA. Myocardial ultrastructure can augment genetic testing for sporadic dilated cardiomyopathy with initial heart failure. ESC Heart Fail 2021; 8(6): 5178-91. doi: 10.1002/ehf2.13596.
- 57) Neubauer S. The failing heart–an engine out of fuel. N Engl J Med. 2007 Mar 15;356(11):1140-51. doi: 10.1056/NE-JMra063052.
- 58) Frangogiannis NG. The role of transforming growth factor (TG-F)-
in the infarcted myocardium. J Thorac Dis 2017; 9(Suppl 1): S52-S63. doi: 10.21037/jtd.2016.11.19.
- 59) Didierlaurent A, Brissoni B, Velin D, Aebi N, Tardivel A, Käslin E, Sirard JC, Angelov G, Tschopp J, Burns K. Tollip regulates pro-inflammatory responses to interleukin-1 and lipopolysaccharide. Mol Cell Biol 2006; 26(3): 735-42. doi: 10.1128/MCB.26.3.735-
742.2006.
- 60) Urschel K, Cicha I. TNF-
in the cardiovascular system: From physiology to therapy. Int J Interferon Cytokine Mediat Res 2015; 7: 9-25. doi: 10.2147/IJICMR.S64894.
- 61) Grillo TG, Silveira CFDSMP, Quaglio AEV, Dutra RM, Baima JP, Bazan SGZ, Sassaki LY. Acute heart failure as an adverse event of tumor necrosis factor inhibitor therapy in inflammatory bowel disease: A review of the literature. World J Cardiol 2023; 15: 217-28. doi: 10.4330/wjc.v15.i5.217.
- 62) Pakkam ML, Moore MJ. Physiology, Bainbridge reflex. [Upda-ted 2023 Jul 11]. In: StatPearls [Internet]. Treasure Island (FL): Sta-tPearls Publishing; 2026 Jan-. Available from: https://www.ncbi.nlm. nih.gov/books/NBK541017/.
- 63) Borovac JA, D’Amario D, Bozic J, Glavas D. Sympathetic ner-vous system activation and heart failure: Current state of evidence and the pathophysiology in the light of novel biomarkers. World J Cardiol 2020; 12: 373-408. doi: 10.4330/wjc.v12.i8.373.
- 64) Gironacci MM, Bruna-Haupt E. Unraveling the crosstalk be-tween renin-angiotensin system receptors. Acta Physiol (Oxf) 2024; 240: e14134. doi: 10.1111/apha.14134.
- 65) Pfleger J, Gresham K, Koch WJ. G protein-coupled receptor kinases as therapeutic targets in the heart. Nat Rev Cardiol 2019; 16: 612-22. doi: 10.1038/s41569-019-0220-3.
- 66) Vergani M, Cannistraci R, Perseghin G, Ciardullo S. The role of natriuretic peptides in the management of heart failure with a focus on the patient with diabetes. J Clin Med 2024; 13(20): 6225. doi: 10.3390/jcm13206225.
- 67) Bergmann O, Zdunek S, Felker A, Salehpour M, Alkass K, Ber-nard S, Sjostrom SL, Szewczykowska M, Jackowska T, Dos Remedios C, Malm T, Andrä M, Jashari R, Nyengaard JR, Possnert G, Jovin-ge S, Druid H, Frisén J. Dynamics of Cell Generation and Turnover in the Human Heart. Cell 2015; 161(7): 1566-75. doi: 10.1016/j. cell.2015.05.026.
- 68) McGeer PL, McGeer EG, Suzuki J, Dolman CE, Nagai T. Aging, Alzheimer’s disease, and the cholinergic system of the basal forebrain. Neurology. 1984 Jun;34(6):741-5. doi: 10.1212/wnl.34.6.741.
- 69) Ross R. Atherosclerosis–an inflammatory disease. N Engl J Med 1999; 340(2): 115-26. doi: 10.1056/NEJM199901143400207.
- 70) Ridker PM, Cushman M, Stampfer MJ, Tracy RP, Hennekens CH. Inflammation, aspirin, and the risk of cardiovascular disease in apparently healthy men. N Engl J Med 1997; 336(14): 973-9. doi: 10.1056/NEJM199704033361401. Erratum in: N Engl J Med 1997;
337(5): 356.
- 71) Libby P, Ridker PM, Maseri A. Inflammation and atherosclerosis. Circulation 2002; 105(9): 1135-43. doi: 10.1161/hc0902.104353.
- 72) Hotamisligil GS. Inflammation and metabolic disorders. Nature 2006; 444(7121): 860-7. doi: 10.1038/nature05485.
- 73) Litviñuková M, Talavera-López C, Maatz H, Reichart D, Worth CL, Lindberg EL, Kanda M, Polanski K, Heinig M, Lee M, Nadelmann ER, Roberts K, Tuck L, Fasouli ES, DeLaughter DM, McDonough B, Wakimoto H, Gorham JM, Samari S, Mahbubani KT, Saeb-Parsy K, Patone G, Boyle JJ, Zhang H, Zhang H, Viveiros A, Oudit GY, Bayraktar OA, Seidman JG, Seidman CE, Noseda M, Hubner N, Teichmann SA. Cells of the adult human heart. Nature 2020; 588(7838): 466-72. doi: 10.1038/s41586-020-2797-4.