AMINOÁCIDOS NEUROACTIVOS Y PRECURSORES DE NEUROTRANSMISORES EN PSIQUIATRÍA: FUNDAMENTOS NEUROBIOLÓGICOS, EVIDENCIA CLÍNICA Y SEGURIDAD
RESUMEN
Los aminoácidos cumplen funciones estructurales y metabólicas y, además, algunos actúan como neurotransmisores o como sus precursores. Esta revisión narrativa se centra en el triptófano, la fenilalanina, la tirosina, el glutamato y el ácido γ-aminobutírico (GABA), por su relevancia para los sistemas serotoninérgico, catecolaminérgico, glutamatérgico y GABAérgico. Se examinan el transporte a través de la barrera hematoencefálica, la competencia entre aminoácidos neutros grandes, el metabolismo periférico, la influencia de la inflamación y los cofactores enzimáticos, y la distancia entre plausibilidad bioquímica y eficacia clínica.
La evidencia clínica es heterogénea. El triptófano y el 5-hidroxitriptófano muestran señales preliminares en depresión, pero los estudios presentan limitaciones metodológicas que impiden formular recomendaciones firmes. La tirosina podría atenuar ciertos déficits cognitivos durante estrés agudo, frío o privación de sueño, sin evidencia suficiente para tratar trastornos psiquiátricos crónicos. En cuanto al GABA oral, la incertidumbre sobre su biodisponibilidad central y la heterogeneidad de los ensayos limitan su interpretación terapéutica.
Estos compuestos deben considerarse, en todo caso, intervenciones potencialmente adyuvantes y no sustitutas de los tratamientos establecidos. La evaluación clínica debe contemplar comorbilidades, calidad del suplemento, polifarmacia e interacciones. Se requiere especial precaución con precursores serotoninérgicos en combinación con otros agentes serotoninérgicos y con precursores catecolaminérgicos en pacientes con trastorno bipolar, psicosis, hipertensión, ansiedad intensa o insomnio.
PALABRAS CLAVE
Aminoácidos; precursores de neurotransmisores; triptófano; 5-hidroxitriptófano; tirosina; fenilalanina; glutamato; GABA; psiquiatría; psicofarmacología; suplementos dietarios; seguridad.
1- INTRODUCCIÓN
Se realizó una revisión narrativa crítica sobre aminoácidos (AA), precursores de neurotransmisores (NT) y compuestos relacionados de interés potencial en psiquiatría. La búsqueda se efectuó en PubMed/MEDLINE, Scopus, Cochrane Library y LILACS, y se complementó con la revisión manual de las referencias de los trabajos seleccionados. Se priorizaron publicaciones de 2015 a 2026 y se incorporaron estudios anteriores cuando aportaban fundamentos bioquímicos, fisiológicos o psicofarmacológicos aún vigentes. Dado su carácter narrativo, esta revisión no siguió un protocolo de revisión sistemática ni pretende garantizar exhaustividad.
Los términos de búsqueda combinaron descriptores en inglés y español relacionados con AA, precursores de neurotransmisores, psiquiatría nutricional, triptófano, 5-hidroxitriptófano, serotonina, melatonina, vía de la quinurenina, tirosina, fenilalanina, catecolaminas, glutamato, GABA, balance excitatorio-inhibitorio, depresión, ansiedad, trastornos del sueño, esquizofrenia, trastorno por déficit de atención e hiperactividad y neuroinflamación.
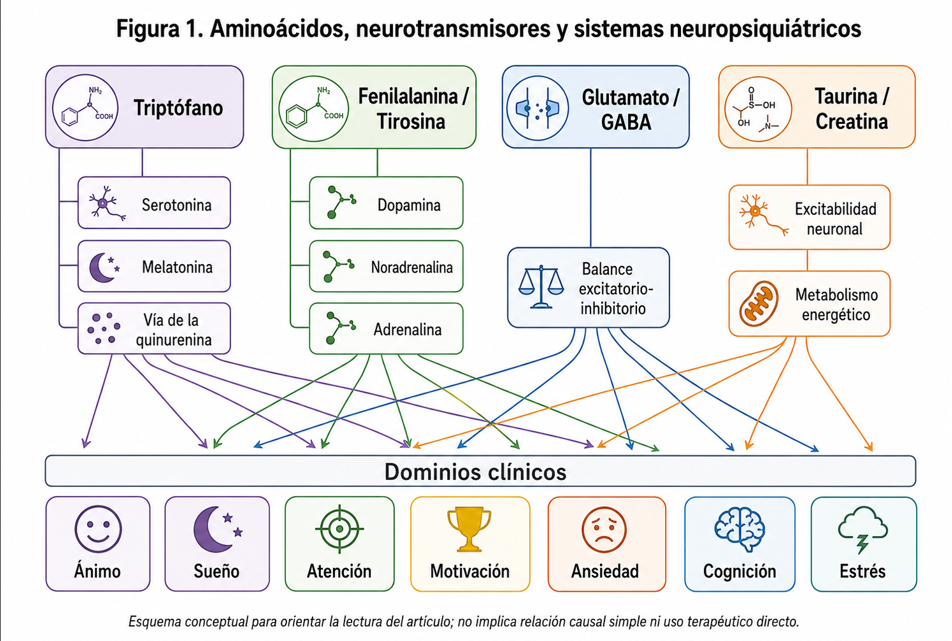
Se priorizaron revisiones sistemáticas, metaanálisis, ensayos clínicos aleatorizados y estudios controlados; se utilizaron revisiones narrativas y trabajos preclínicos cuando resultaban necesarios para explicar mecanismos. Se excluyeron materiales promocionales, publicaciones sin revisión por pares y estudios sin pertinencia neuropsiquiátrica. La interpretación integró plausibilidad biológica, calidad y aplicabilidad de la evidencia, limitaciones metodológicas y seguridad. El desarrollo clínico se concentra en triptófano/5-hidroxitriptófano, fenilalanina/tirosina, glutamato y GABA; otros compuestos incluidos en la Figura 1 se presentan solo para contextualizar el campo.
2. AMINOÁCIDOS Y SISTEMA NERVIOSO CENTRAL
Los AA no son únicamente componentes de las proteínas. También participan en el metabolismo energético, la señalización neuroinmune, la regulación de la excitabilidad y la síntesis de NT. Algunos —como el glutamato, el GABA y la glicina— funcionan directamente como tales; otros actúan como precursores, como el triptófano para la serotonina y la melatonina, y la fenilalanina y la tirosina para las catecolaminas.
Su efecto central no puede inferirse a partir de la ingesta o de la concentración plasmática aislada. Depende del transporte a través de la barrera hematoencefálica (BHE), la competencia entre sustratos, el metabolismo intestinal y hepático, la actividad enzimática, los cofactores, el estado inflamatorio y la regulación de cada red neuronal. Por ello, los AA deben entenderse como componentes de sistemas metabólicos complejos y no como “correctores” directos de supuestos déficits neuroquímicos.
2.1. Transporte a través de la barrera hematoencefálica
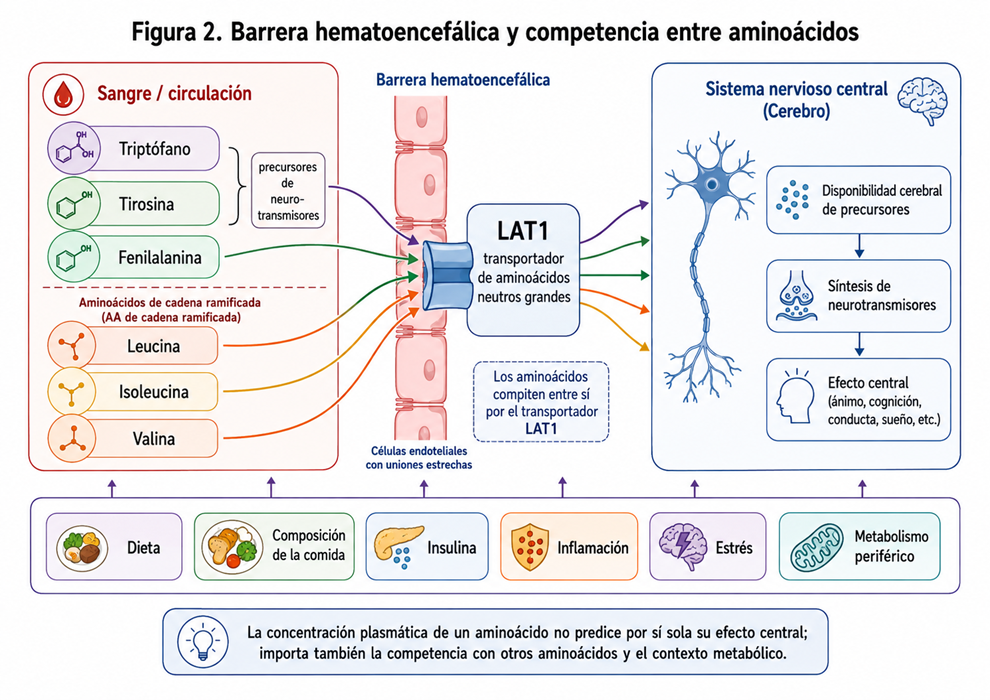
La BHE es una interfaz dinámica entre la circulación sistémica y el sistema nervioso central (SNC). Además de restringir el ingreso de sustancias potencialmente tóxicas, regula el acceso cerebral de nutrientes, metabolitos y señales periféricas. Como los AA son moléculas hidrofílicas y están cargados a pH fisiológico, su paso depende principalmente de transportadores específicos del endotelio capilar cerebral (1).
Entre estos sistemas, el transportador de AA neutros grandes —large neutral amino acid transporter, LAT1/SLC7A5— cumple un papel central en el ingreso cerebral de triptófano, tirosina, fenilalanina, leucina, isoleucina, valina, metionina e histidina (1,2). Este transportador permite que AA esenciales y precursores de NT alcancen el cerebro, pero su carácter compartido introduce un punto crítico: los distintos AA compiten entre sí por el acceso al SNC en la circulación (3).
Esta característica explica por qué la administración o ingesta de un AA aislado no garantiza necesariamente un aumento proporcional de su disponibilidad cerebral (4,5).
2.2. Competencia entre aminoácidos
La competencia entre AA es uno de los conceptos centrales para comprender la neurobiología nutricional de los precursores de NT. En el caso del triptófano, estudios clásicos demostraron que la concentración cerebral de triptófano y 5-HT se relaciona mejor con la razón entre triptófano plasmático y el conjunto de otros AA neutros grandes —tirosina, fenilalanina, leucina, isoleucina y valina— que con el triptófano plasmático total considerado en forma aislada (3).
Esto tiene implicancias clínicas y nutricionales relevantes. Una comida rica en proteínas puede aumentar los niveles plasmáticos de múltiples AA, incluyendo triptófano y tirosina, pero también eleva en forma simultánea AA competidores, especialmente los de cadena ramificada. En cambio, una comida rica en hidratos de carbono puede favorecer la captación periférica de varios AA por acción de la insulina, modificando la relación triptófano/AA neutros grandes y facilitando relativamente el ingreso cerebral de triptófano (6).
El efecto central de un precursor depende de la cantidad de AA consumido, de la matriz dietaria, el momento de administración, la composición de la comida, el estado metabólico y la competencia por transportadores. La síntesis de NT depende de la disponibilidad del precursor, de la actividad enzimática, la disponibilidad de cofactores, la demanda neuronal, la tasa de disparo, la recaptación, el almacenamiento vesicular y la regulación por retroalimentación (7).
2.3. Metabolismo periférico
Antes de alcanzar el SNC, los AA atraviesan un metabolismo periférico complejo. La absorción intestinal, la unión a proteínas plasmáticas, la captación hepática, el metabolismo muscular y la degradación enzimática condicionan la fracción disponible para el cerebro. El triptófano circula en equilibrio entre una fracción unida a albúmina y otra libre; esta última es la que accede de manera inmediata al transportador de la BHE. La mayor parte de su catabolismo se dirige a la vía de la quinurenina y solo una fracción pequeña a la síntesis de serotonina (5-HT) (8).
La tirosina, por su parte, puede provenir directamente de la dieta o sintetizarse a partir de fenilalanina. Su utilización como precursor catecolaminérgico depende de la actividad de la tirosina hidroxilasa, enzima limitante en la síntesis de dopamina (DA) y noradrenalina (NA). En condiciones de estrés agudo o alta demanda catecolaminérgica, la disponibilidad de tirosina puede adquirir mayor relevancia funcional, aunque esto no implica necesariamente eficacia clínica sostenida en trastornos psiquiátricos (9).
El metabolismo periférico también introduce un problema metodológico para la interpretación de estudios clínicos: los niveles plasmáticos de AA son indicadores útiles, pero incompletos. Pueden reflejar ingesta, absorción, catabolismo, estado hepático, masa muscular, inflamación o estrés, sin traducirse de manera directa en concentraciones sinápticas o actividad neurotransmisora central.
2.4. Influencia de dieta, inflamación y estrés
La dieta modifica la disponibilidad periférica y cerebral de AA a través de varios mecanismos: aporte directo de precursores, proporción de proteínas e hidratos de carbono, activación insulinémica, composición de AA competidores y estado nutricional general (6).
La inflamación agrega otro nivel de complejidad. Las citoquinas proinflamatorias pueden activar la indolamina 2,3-dioxigenasa (IDO), enzima que desvía el metabolismo del triptófano hacia la vía de la quinurenina. Esta vía genera metabolitos con efectos inmunomoduladores y neuroactivos, entre ellos ácido quinurénico y ácido quinolínico, vinculados a la modulación glutamatérgica y a procesos de neuroinflamación (8,10). En este contexto, la disminución relativa de triptófano disponible para síntesis serotoninérgica puede coexistir con aumento de metabolitos quinurenínicos potencialmente relevantes en depresión, trastorno bipolar, esquizofrenia y otros cuadros neuropsiquiátricos (11).
El estrés crónico también puede modificar el metabolismo de AA y NT. La activación sostenida del eje hipotálamo-hipófiso-adrenal (HHA), el aumento de glucocorticoides y la inflamación de bajo grado pueden alterar la disponibilidad de precursores, la actividad de enzimas metabólicas y la señalización monoaminérgica. En el caso del triptófano, el estrés y los glucocorticoides pueden favorecer la activación de la triptófano 2,3-dioxigenasa (TDO), especialmente a nivel hepático, contribuyendo al desplazamiento del metabolismo hacia la vía de la quinurenina (8).
2.5. Disponibilidad plasmática y efecto central
Una de las principales precauciones conceptuales en este campo es diferenciar disponibilidad plasmática, ingreso cerebral, síntesis de NT y efecto clínico. Estos niveles están relacionados, pero no son equivalentes. Un aumento plasmático de triptófano, tirosina o fenilalanina puede no traducirse en aumento significativo de neurotransmisión central si existe competencia por transportadores, saturación enzimática, falta de cofactores, inflamación activa, alteración del metabolismo periférico o regulación compensatoria del sistema nervioso.
A la inversa, una modificación relativamente pequeña en la relación entre precursores y AA competidores puede tener efectos neuroquímicos detectables en contextos experimentales. Los modelos de depleción aguda de triptófano y de tirosina/fenilalanina demuestran que la manipulación de AA plasmáticos puede modificar la función serotoninérgica o catecolaminérgica en humanos, pero estos modelos no deben confundirse con evidencia directa de eficacia terapéutica de la suplementación (4,5).
En consecuencia, los AA deben entenderse como moduladores metabólicos de sistemas neuroquímicos, no como sustitutos farmacológicos directos.
3. TRIPTÓFANO, SEROTONINA, MELATONINA Y VÍA DE LA QUINURENINA
El triptófano es un AA esencial con particular relevancia neuropsiquiátrica por su participación en dos rutas metabólicas principales: la vía serotoninérgica-melatoninérgica y la vía de la quinurenina. Esta doble posibilidad metabólica lo convierte en un punto de convergencia entre nutrición, neurotransmisión, ritmos circadianos, inflamación y neuroplasticidad.
3.1. Triptófano como precursor de serotonina
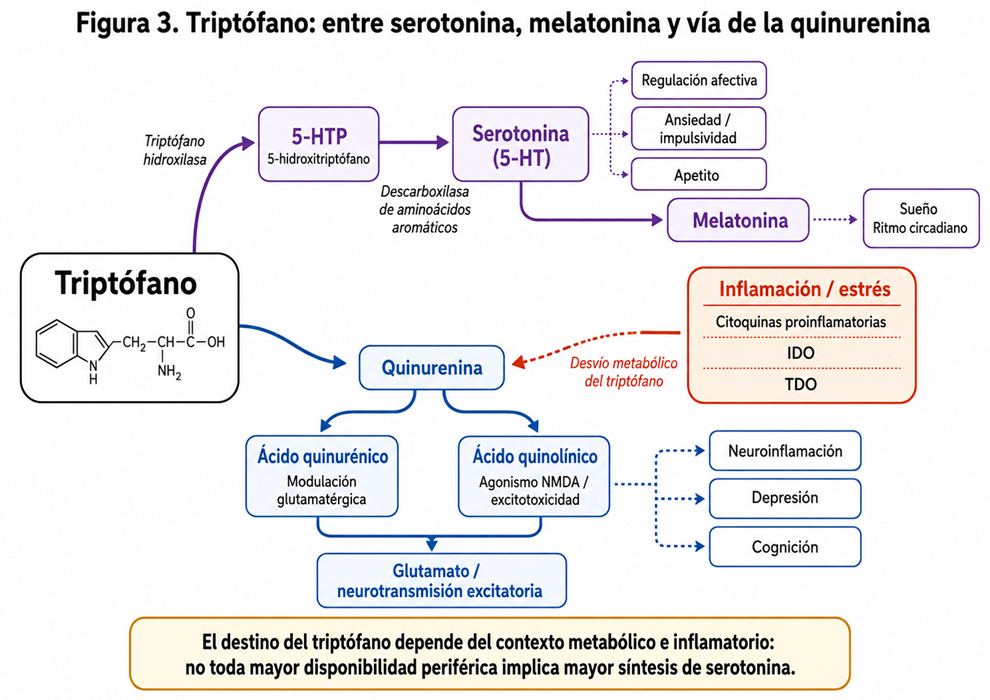
El triptófano es el precursor de la serotonina (5-HT). La triptófano hidroxilasa, enzima limitante de la vía, lo convierte en 5-hidroxitriptófano (5-HTP), que luego es descarboxilado por la descarboxilasa de AA aromáticos para formar 5-HT. Como la 5-HT periférica no atraviesa de manera relevante la BHE, la síntesis cerebral depende de la disponibilidad de sus precursores y de la regulación enzimática (3,6).
El ingreso cerebral de triptófano está condicionado por el LAT1 y por la competencia con otros AA como tirosina, fenilalanina, leucina, isoleucina y valina. Por esta razón, la relación entre triptófano plasmático y AA neutros competidores es más relevante para estimar su disponibilidad cerebral que el valor absoluto de triptófano plasmático considerado en forma aislada (3,6).
La revisión Cochrane de triptófano y 5-HTP para depresión encontró señales de beneficio frente a placebo, pero solo dos estudios reunieron calidad suficiente para el análisis y no permitió establecer eficacia ni seguridad con confianza (13). En consecuencia, la evidencia continúa siendo insuficiente para recomendar estos compuestos como tratamiento de rutina.
3.2. Serotonina y regulación afectiva
La 5-HT interviene en la regulación del ánimo, la ansiedad, la impulsividad, el apetito, el sueño y el procesamiento emocional. Sin embargo, la depresión no puede explicarse como consecuencia directa de un “déficit de serotonina”. La neurotransmisión serotoninérgica interactúa con redes frontolímbicas, aprendizaje emocional, neuroplasticidad, inflamación y vulnerabilidad individual; la evidencia disponible no valida un modelo causal simple basado en concentraciones serotoninérgicas aisladas (12).
Los estudios de depleción aguda de triptófano han sido especialmente útiles para explorar esta relación. En individuos sanos, la disminución transitoria del triptófano no suele inducir depresión de manera consistente. En cambio, en sujetos con antecedente de depresión o en remisión bajo tratamiento antidepresivo, la depleción puede favorecer la reaparición de síntomas afectivos, lo que sugiere que la disminución de la disponibilidad serotoninérgica afecta de manera preferencial a personas vulnerables o dependientes de la estabilidad del sistema serotoninérgico para mantener la remisión (4,12).
3.3. Melatonina y regulación sueño-vigilia
La 5-HT es, a su vez, precursora de la melatonina. En la glándula pineal, la 5-HT se convierte en N-acetilserotonina mediante la acción de la arilalquilamina N-acetiltransferasa —AANAT— y luego en melatonina por acción de la acetilserotonina O-metiltransferasa —ASMT—. Este proceso está regulado por el núcleo supraquiasmático y por la alternancia luz-oscuridad, lo que ubica a la melatonina como una señal hormonal clave de sincronización circadiana (14).
En psiquiatría, la relevancia de la melatonina deriva de la alta frecuencia de alteraciones del sueño y del ritmo circadiano en depresión, trastorno bipolar, ansiedad, esquizofrenia, trastornos del neurodesarrollo y deterioro cognitivo. La melatonina exógena actúa principalmente como cronobiótico, es decir, como modulador de fase circadiana, más que como hipnótico clásico (15).
La evidencia clínica sobre melatonina en trastornos del sueño secundarios y en población psiquiátrica muestra resultados variables. Existen datos que apoyan su uso en algunos cuadros de desincronización circadiana, insomnio asociado a condiciones médicas o psiquiátricas, trastornos del neurodesarrollo y alteraciones del sueño en adultos mayores, pero su efecto suele ser modesto y dependiente del momento de administración, la dosis, la formulación y el tipo de trastorno del sueño (15,16). En términos de seguridad, las revisiones disponibles sugieren buena tolerabilidad general, aunque los datos de uso prolongado, dosis altas e interacciones en pacientes polimedicados siguen siendo limitados (17).
3.4. Vía de la quinurenina
Aunque el triptófano suele asociarse con la 5-HT, la mayor parte de su catabolismo no se dirige hacia la vía serotoninérgica, sino hacia la vía de la quinurenina. Esta ruta transforma el triptófano en N-formilquinurenina y luego en quinurenina, a partir de la acción de enzimas como la IDO y la triptófano 2,3-dioxigenasa —TDO—. La IDO puede ser inducida por citoquinas proinflamatorias en tejidos periféricos, células inmunes y sistema nervioso, mientras que la TDO se expresa principalmente a nivel hepático y puede responder a glucocorticoides y estrés (8,10).
La vía de la quinurenina genera metabolitos neuroactivos con acciones diferentes y dependientes del contexto. El ácido quinurénico antagoniza receptores ionotrópicos, incluidos los receptores NMDA, mientras que el ácido quinolínico actúa como agonista NMDA y puede contribuir a excitotoxicidad en determinadas condiciones. La clasificación de estos metabolitos como simplemente “neuroprotectores” o “neurotóxicos” es, por lo tanto, una simplificación: sus efectos dependen de la concentración, el compartimento, la región cerebral y el estado inflamatorio (8,11).
En estados inflamatorios, infecciosos, autoinmunes, metabólicos o de estrés crónico, el triptófano puede desviarse preferentemente hacia la vía de la quinurenina. En ese contexto, una menor disponibilidad relativa para la síntesis serotoninérgica puede coexistir con un aumento de metabolitos capaces de modular glutamato, estrés oxidativo y respuesta inmune. Esta interacción ayuda a comprender por qué el estado inflamatorio puede modificar el destino metabólico del triptófano y su relevancia neuropsiquiátrica (8,10,11).
3.5. Inflamación y desvío metabólico del triptófano
Diversas señales inflamatorias, en especial el interferón gamma, inducen la IDO y favorecen el catabolismo del triptófano hacia quinurenina. Otras citocinas pueden modular esta vía de forma directa o indirecta. Este mecanismo constituye un vínculo relevante entre activación inmunitaria, metabolismo periférico y función cerebral (10).
En modelos de enfermedad médica inflamatoria, administración de interferón y cuadros depresivos asociados a inflamación crónica, se ha observado que la activación de la vía de la quinurenina puede acompañarse de síntomas como anhedonia, fatiga, enlentecimiento psicomotor, alteraciones cognitivas y trastornos del sueño. Estos síntomas no dependen exclusivamente de la 5-HT, sino de una interacción entre neuroinflamación, metabolismo del triptófano, glutamato, estrés oxidativo y circuitos motivacionales (10,11).
La revisión sistemática y metaanálisis de Marx y colaboradores analizó alteraciones de la vía de la quinurenina en depresión mayor, trastorno bipolar y esquizofrenia, destacando la relevancia de los catabolitos del triptófano en los trastornos neuropsiquiátricos y la necesidad de diferenciar compartimentos periféricos y centrales, exposición a antidepresivos, estado inflamatorio y subtipos clínicos (11). Estos hallazgos refuerzan la idea de que la vía de la quinurenina no debe considerarse solo como una ruta metabólica secundaria, sino como un sistema de integración entre inmunidad, metabolismo y neurotransmisión.
3.6. Ácido quinolínico, ácido quinurénico y glutamato
El ácido quinolínico y el ácido quinurénico representan dos polos funcionales relevantes de la vía de la quinurenina. El ácido quinolínico puede activar receptores NMDA y contribuir a procesos de excitotoxicidad, estrés oxidativo y daño neuronal cuando se encuentra aumentado en contextos patológicos. El ácido quinurénico, por el contrario, puede antagonizar receptores ionotrópicos glutamatérgicos y modular la neurotransmisión excitatoria (8,11).
Esta relación conecta la vía del triptófano con mecanismos investigados en depresión, esquizofrenia, conducta suicida, neurodegeneración y deterioro cognitivo. No obstante, las asociaciones observacionales y los biomarcadores periféricos no demuestran causalidad ni justifican por sí solos intervenciones dirigidas a un metabolito específico (8,10,11).
No obstante, la interpretación clínica debe ser prudente. La medición periférica de triptófano, quinurenina o sus metabolitos no siempre refleja con precisión el estado del SNC. Además, los hallazgos pueden variar según diagnóstico, fase de enfermedad, medicación, comorbilidades, estado nutricional e inflamación sistémica. Por lo tanto, estos marcadores son de alto interés traslacional, pero aún no constituyen herramientas rutinarias para decidir suplementación con triptófano, 5-HTP o intervenciones dirigidas a la vía de la quinurenina.
3.7. Implicancias clínicas en depresión, ansiedad, sueño y neuroinflamación
En depresión, el eje triptófano-serotonina-quinurenina permite integrar tres dimensiones fisiopatológicas: vulnerabilidad serotoninérgica, inflamación y disfunción glutamatérgica. La depleción aguda de triptófano muestra que la disminución de disponibilidad serotoninérgica puede ser clínicamente relevante en pacientes vulnerables, mientras que la activación de la vía de la quinurenina sugiere que algunos fenotipos depresivos podrían estar más vinculados con inflamación, fatiga, anhedonia y alteración del metabolismo glutamatérgico que con un déficit serotoninérgico simple (4,10,11,12).
En ansiedad, la 5-HT participa en la regulación de amenaza, evitación, impulsividad y respuesta al estrés. Sin embargo, no existe evidencia suficiente para recomendar de manera generalizada triptófano o 5-HTP como tratamiento ansiolítico. En pacientes con ansiedad severa, pánico, insomnio marcado o hipervigilancia, la administración de precursores serotoninérgicos debe ser especialmente cuidadosa, ya que puede modificar el tono serotoninérgico y generar efectos adversos o interacciones con tratamientos concomitantes.
En trastornos del sueño, el triptófano se vincula indirectamente con la síntesis de melatonina a través de la 5-HT. Igualmente, se debe tener en cuenta que el insomnio rara vez depende de un único mecanismo; suele involucrar hiperactivación cognitiva, ansiedad, depresión, ritmos irregulares, exposición nocturna a luz, sustancias, fármacos y hábitos conductuales (15,16).
En contextos inflamatorios, el desvío del triptófano hacia metabolitos de la vía de la quinurenina podría contribuir a síntomas afectivos, cognitivos y somáticos. Esto no implica que aumentar el aporte de triptófano revierta el proceso: el destino metabólico del sustrato depende de la regulación enzimática y del contexto sistémico. Esta consideración refuerza la necesidad de evitar recomendaciones basadas únicamente en un biomarcador periférico o en una hipótesis mecanística.
3.8. Precauciones con ISRS, IRSN, IMAO y riesgo de síndrome serotoninérgico
La combinación de triptófano o 5-HTP con fármacos que aumentan la neurotransmisión serotoninérgica —en particular IMAO y asociaciones de múltiples agentes— puede incrementar el riesgo de toxicidad serotoninérgica. Se han descrito casos vinculados con la combinación de 5-HTP y antidepresivos; sin embargo, la magnitud del riesgo para cada combinación no está cuantificada y no debe presentarse como equivalente para todos los fármacos enumerados (18).
El síndrome serotoninérgico es una reacción potencialmente grave caracterizada por una tríada de alteraciones neuromusculares, autonómicas y del estado mental. Sus manifestaciones pueden incluir agitación, confusión, diaforesis, hipertermia, hipertensión, taquicardia, diarrea, temblor, hiperreflexia, clonus y rigidez. El riesgo aumenta especialmente con combinaciones farmacológicas, escalada rápida de dosis, automedicación con suplementos serotoninérgicos y uso concomitante de IMAO (18).
4. FENILALANINA, TIROSINA Y CATECOLAMINAS: MOTIVACIÓN, ATENCIÓN Y RESPUESTA AL ESTRÉS
La fenilalanina y la tirosina son AA aromáticos vinculados con la síntesis de catecolaminas, principalmente DA, NA y adrenalina. Estos sistemas participan en circuitos relacionados con motivación, recompensa, atención, vigilancia, aprendizaje por refuerzo, función ejecutiva y respuesta al estrés. Por este motivo, los precursores catecolaminérgicos han despertado interés como posibles moduladores metabólicos en estados caracterizados por fatiga, apatía, anergia, bajo rendimiento cognitivo o alta demanda adaptativa (7,9).
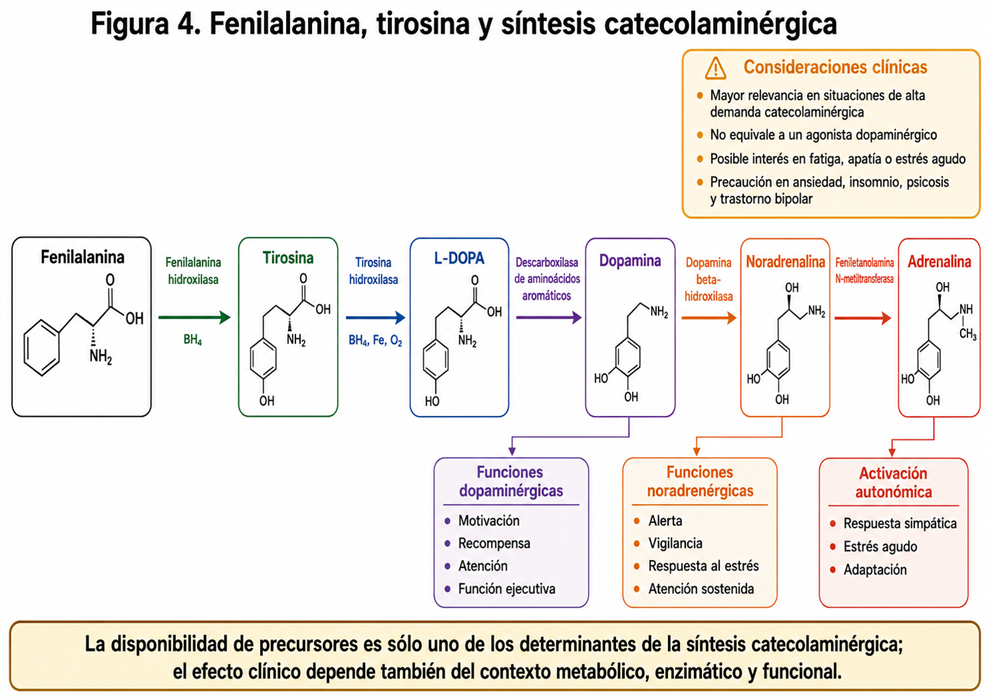
La tirosina se ubica en el inicio de la vía catecolaminérgica. Su relevancia psicofarmacológica deriva de su conversión en L-DOPA por acción de la tirosina hidroxilasa, paso limitante en la síntesis de DA y NA. La fenilalanina, en cambio, cumple un papel previo: puede transformarse en tirosina mediante la fenilalanina hidroxilasa, enzima hepática dependiente de tetrahidrobiopterina —BH4— (9,19,20).
Como otros AA neutros grandes, la tirosina y la fenilalanina comparten sistemas de transporte en la BHE y compiten con otros sustratos. Por ello, la concentración plasmática aislada no predice de manera directa su disponibilidad cerebral ni su efecto sobre atención, motivación o respuesta al estrés (6,9).
La evidencia disponible sugiere que la tirosina podría tener mayor relevancia funcional en situaciones de alta demanda catecolaminérgica —estrés agudo, frío, privación de sueño o carga cognitiva intensa— que como tratamiento establecido de trastornos psiquiátricos crónicos (7,9).
4.1. Fenilalanina y tirosina como precursores catecolaminérgicos
La fenilalanina es un AA esencial que debe obtenerse a través de la dieta. En condiciones fisiológicas, una parte significativa de la fenilalanina ingerida es convertida en tirosina por la fenilalanina hidroxilasa. Esta reacción ocurre principalmente en el hígado y requiere oxígeno molecular, hierro y BH4 como cofactor. La relevancia biológica de esta vía se evidencia en la fenilcetonuria, trastorno metabólico en el cual la acumulación de fenilalanina puede producir neurotoxicidad y deterioro neurocognitivo si no se detecta y trata precozmente (19).
La tirosina puede provenir de la dieta o de la hidroxilación de fenilalanina. En las neuronas catecolaminérgicas, es convertida en L-DOPA por la tirosina hidroxilasa, considerada la etapa limitante de la biosíntesis catecolaminérgica. Luego, la L-DOPA es descarboxilada por la descarboxilasa de AA aromáticos para formar DA. En neuronas noradrenérgicas, la DA puede transformarse en NA mediante la dopamina beta-hidroxilasa; en células adrenérgicas, la NA puede convertirse en adrenalina por acción de la feniletanolamina N-metiltransferasa (9,20,21).
La tirosina hidroxilasa está regulada por múltiples mecanismos, entre ellos fosforilación, retroalimentación por catecolaminas, actividad neuronal y disponibilidad de cofactores. En condiciones basales, la síntesis catecolaminérgica no siempre está limitada por la disponibilidad de tirosina. En cambio, bajo situaciones de alta demanda, la disponibilidad del precursor podría adquirir mayor importancia funcional (7,9,20).
La fenilalanina requiere una consideración adicional. Aunque puede contribuir a la disponibilidad de tirosina, niveles elevados de fenilalanina pueden interferir con el ingreso cerebral de otros AA aromáticos y alterar la síntesis de NT. Esta observación, particularmente clara en los trastornos del metabolismo de la fenilalanina, también funciona como advertencia frente a la suplementación no supervisada (6,9,19).
4.2. Dopamina, noradrenalina y funciones neuropsiquiátricas
La DA interviene en circuitos mesolímbicos, mesocorticales y nigroestriatales. En el campo psiquiátrico, su papel más relevante se relaciona con motivación, aprendizaje por recompensa, selección de conductas orientadas a metas, esfuerzo cognitivo y control ejecutivo (22).
En la corteza prefrontal, la DA participa en la memoria de trabajo, la flexibilidad cognitiva y el control inhibitorio. La relación entre actividad catecolaminérgica y rendimiento suele describirse mediante una curva en U invertida: una señalización demasiado baja o excesiva puede deteriorar la función. Este modelo ayuda a explicar por qué los efectos dependen de la dosis, el estado basal, la tarea y el contexto, pero no permite predecir la respuesta individual a un suplemento (23).
La NA, sintetizada a partir de DA en neuronas noradrenérgicas, tiene su principal origen central en el locus coeruleus. Desde allí proyecta ampliamente hacia corteza prefrontal, sistema límbico, hipocampo, tálamo y otras regiones implicadas en vigilancia, atención, respuesta al estrés y adaptación conductual. Este sistema no solo regula el nivel general de activación, sino también la capacidad de alternar entre foco atencional, exploración del ambiente y respuesta rápida ante estímulos relevantes (24).
Al igual que la DA, la NA ejerce efectos dependientes de dosis, contexto y región cerebral. Un tono noradrenérgico moderado puede favorecer alerta, atención sostenida y rendimiento bajo demanda. En cambio, una activación excesiva —como ocurre en situaciones de estrés intenso o sostenido— puede deteriorar funciones ejecutivas, aumentar hipervigilancia, favorecer respuestas defensivas y contribuir a síntomas de ansiedad, irritabilidad e insomnio (23,24).
La adrenalina ocupa un lugar más periférico y autonómico dentro de esta secuencia. Aunque puede participar en mecanismos centrales de alerta de manera indirecta, su papel clínico principal se vincula con la respuesta simpática: aumento de frecuencia cardíaca, presión arterial, disponibilidad energética y preparación para la acción. En términos psiquiátricos, esta dimensión autonómica resulta relevante para comprender síntomas físicos de ansiedad, pánico, estrés agudo e hiperactivación (24).
4.3. Tirosina, estrés agudo y rendimiento cognitivo
La tirosina ha sido estudiada principalmente en situaciones en las que el sistema catecolaminérgico se encuentra sometido a alta demanda funcional. A diferencia de otros compuestos propuestos como adyuvantes en psiquiatría, su interés no surge tanto de ensayos terapéuticos en trastornos mentales específicos, sino de estudios experimentales en sujetos sanos expuestos a estrés agudo, frío, privación de sueño, fatiga o tareas cognitivas exigentes.
El fundamento de estos estudios es que, durante situaciones de estrés, la actividad dopaminérgica y noradrenérgica aumenta para sostener alerta, atención, memoria de trabajo y respuesta adaptativa. En ese contexto, la disponibilidad de tirosina podría contribuir a preservar la síntesis catecolaminérgica cuando la demanda supera las condiciones basales (9,20,23,24).
En un estudio clásico, la tirosina revirtió parcialmente déficits de memoria de trabajo provocados por exposición al frío, sin mostrar efectos relevantes en condiciones térmicas neutras (25). Estudios posteriores también observaron que la suplementación con tirosina podía mitigar decrementos de memoria de trabajo durante exposición al frío, apoyando la idea de que su efecto sería más evidente bajo condiciones de demanda fisiológica o cognitiva (26).
También se ha explorado su uso durante privación de sueño o vigilia prolongada. En estos contextos, algunos trabajos encontraron efectos favorables sobre rendimiento cognitivo, vigilancia o tareas dependientes de atención, aunque los resultados no son uniformes y suelen provenir de muestras pequeñas, condiciones experimentales controladas y administración aguda (27). De manera similar, estudios bajo estrés ambiental o multitarea han informado mejoras en tareas sensibles al estrés, lo que refuerza la hipótesis de un efecto dependiente del contexto más que una acción procognitiva general (28).
Las revisiones coinciden en que la tirosina podría atenuar algunos déficits cognitivos durante estrés agudo o alta exigencia, sobre todo en memoria de trabajo y control cognitivo. Sin embargo, los estudios son pequeños, heterogéneos y en su mayoría experimentales. Mientras una revisión consideró que el efecto parece concentrarse en situaciones de demanda catecolaminérgica transitoria, otra juzgó insuficiente la evidencia para formular recomendaciones confiables (29,30).
4.4. Posibles implicancias clínicas
En depresión mayor, la vía catecolaminérgica resulta relevante para síntomas como anergia, apatía, enlentecimiento psicomotor, disminución de iniciativa, fatiga y dificultades ejecutivas. Estos síntomas pueden coexistir con tristeza, ansiedad, alteraciones del sueño, inflamación, efectos adversos farmacológicos o comorbilidades médicas. Por lo tanto, no deben atribuirse automáticamente a un déficit dopaminérgico o noradrenérgico. Algunos estudios antiguos exploraron tirosina en depresión, pero la evidencia es escasa, con muestras pequeñas y resultados insuficientes para sostener una recomendación terapéutica formal (31,32).
En el trastorno por déficit de atención e hiperactividad —TDAH—, el interés teórico deriva de la participación dopaminérgica y noradrenérgica en atención, control inhibitorio y función ejecutiva. Sin embargo, la evidencia clínica sobre tirosina o fenilalanina como intervención en ese cuadro es limitada y no comparable con la disponible para tratamientos farmacológicos establecidos. Estudios preliminares, incluyendo ensayos pequeños con tirosina o DL-fenilalanina, no permiten definir eficacia clínica sostenida ni seguridad suficiente para su recomendación generalizada (33,34).
La fatiga cognitiva y el deterioro del rendimiento bajo estrés constituyen probablemente el escenario donde la tirosina tiene mayor plausibilidad. Como se señaló previamente, algunos estudios en humanos sugieren beneficios bajo frío, privación de sueño, vigilia prolongada o carga cognitiva intensa. No obstante, estos hallazgos corresponden en su mayoría a administración aguda en sujetos sanos o contextos experimentales controlados, por lo que no deben extrapolarse a pacientes con fatiga crónica, depresión, burnout, trastornos del sueño o enfermedades médicas (25-30).
4.5. Seguridad y precauciones
La tirosina suele ser bien tolerada en estudios de administración aguda y en ensayos de rendimiento bajo estrés, aunque estos trabajos generalmente incluyen sujetos sanos, períodos breves y condiciones controladas (25-30). Por lo tanto, la ausencia de eventos adversos relevantes en esos contextos no debe extrapolarse automáticamente a pacientes con enfermedades cardiovasculares, hipertensión, trastorno bipolar, psicosis, insomnio severo o consumo simultáneo de estimulantes.
En pacientes con ansiedad intensa, insomnio o hiperactivación autonómica, los precursores catecolaminérgicos requieren cautela. Aunque la tirosina no equivale a un estimulante, su empleo con fármacos simpaticomiméticos o dopaminérgicos carece de evidencia clínica suficiente y podría aumentar efectos adversos en personas susceptibles. Esta precaución debe expresarse como una consideración farmacológica razonable, no como una interacción demostrada para todas las combinaciones.
Los pacientes con trastorno bipolar o antecedentes de activación afectiva merecen especial vigilancia. La posibilidad de insomnio, agitación o viraje con suplementos catecolaminérgicos se sustenta más en plausibilidad y reportes clínicos que en estimaciones robustas de riesgo. Por ello, cualquier uso debería ser individualizado y supervisado, y suspenderse ante síntomas de activación.
En trastornos del espectro esquizofrénico, la cautela también es necesaria. La DA participa de manera central en la fisiopatología de síntomas positivos y en el mecanismo de acción de los antipsicóticos. Aunque la tirosina no equivale a un agonista dopaminérgico, no sería prudente promover precursores catecolaminérgicos en pacientes con síntomas psicóticos activos, desorganización, agitación, abuso de estimulantes o inestabilidad clínica. Si se considerara su uso en algún contexto experimental o adyuvante, debería hacerse con monitoreo clínico estrecho (31-34).
La interacción con levodopa es principalmente farmacocinética: los AA neutros grandes pueden competir con la levodopa durante la absorción intestinal y el transporte a través de la BHE. La relevancia clínica depende de la dieta, el horario de administración y la respuesta individual; no corresponde extrapolar este fenómeno a todos los pacientes que reciben fármacos dopaminérgicos (36).
También debe considerarse la interacción con levodopa. Esta comparte sistemas de transporte con AA neutros grandes en el intestino y la BHE. En pacientes con enfermedad de Parkinson tratados con levodopa, la administración de tirosina o fenilalanina puede interferir teóricamente con el manejo farmacocinético y clínico del tratamiento (36).
La fenilalanina requiere además una precaución metabólica particular. En personas con fenilcetonuria u otros trastornos del metabolismo de la fenilalanina, su acumulación puede producir daño neurológico y compromiso cognitivo. Aunque estos cuadros suelen diagnosticarse en la infancia, la advertencia es relevante para cualquier discusión sobre suplementación: no todos los AA son inocuos en todas las condiciones metabólicas (19).
Finalmente, debe considerarse la calidad variable de los suplementos. La concentración real del principio activo, la presencia de combinaciones con otros compuestos, la pureza, la estabilidad y el rotulado pueden variar entre productos. En psiquiatría, este punto adquiere mayor importancia porque los pacientes pueden utilizar suplementos sin informar al médico, combinarlos con psicofármacos o aumentar dosis por cuenta propia ante fatiga, bajo ánimo o dificultades atencionales.
5. GLUTAMATO, GABA Y BALANCE EXCITATORIO-INHIBITORIO
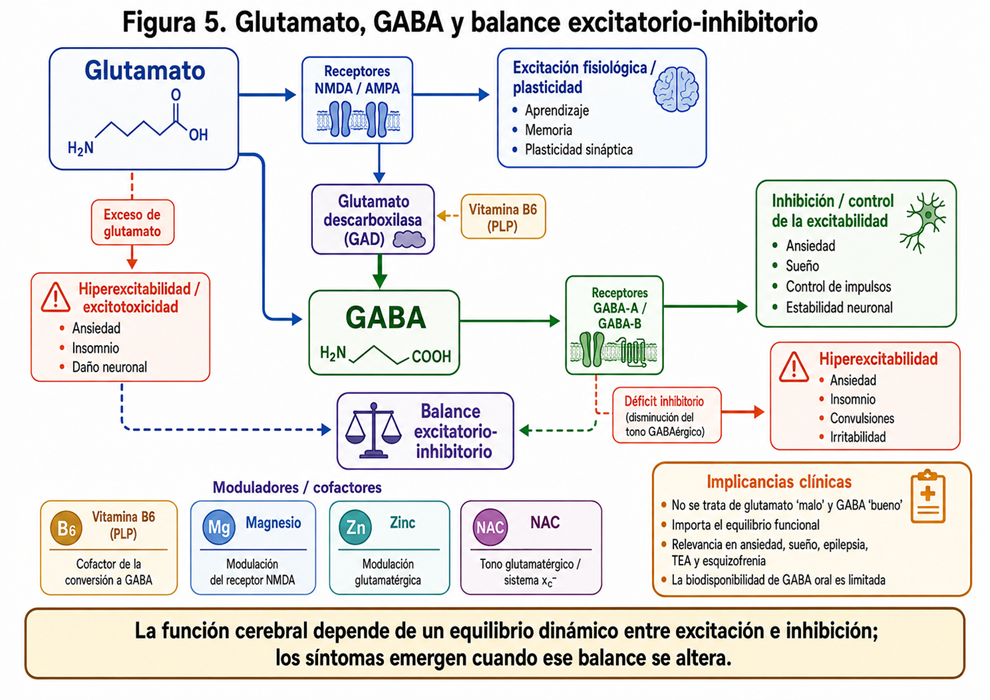
El glutamato y el GABA ocupan un lugar singular dentro del estudio de los AA en psiquiatría. A diferencia del triptófano o la tirosina, cuya relevancia principal deriva de su papel como precursores de monoaminas, glutamato y GABA actúan directamente como NT. El primero constituye el principal NT excitatorio del SNC, mientras que el segundo representa el principal sistema inhibitorio en la corteza cerebral madura (37).
La actividad cerebral normal requiere transmisión excitatoria suficiente para sostener aprendizaje, memoria, plasticidad sináptica y procesamiento de información, junto con mecanismos inhibitorios capaces de limitar la hiperexcitabilidad, organizar redes neuronales y estabilizar la conducta (37,38).
Este balance excitatorio-inhibitorio resulta relevante para múltiples fenómenos neuropsiquiátricos: ansiedad, sueño, epilepsia, trastornos del neurodesarrollo, esquizofrenia, alteraciones cognitivas y trastornos del ánimo. Sin embargo, al igual que en los apartados previos, la traducción clínica exige prudencia.
5.1. Introducción: del aminoácido al neurotransmisor
El glutamato interviene en la transmisión excitatoria rápida y en procesos de plasticidad sináptica dependientes de receptores ionotrópicos, como AMPA y NMDA. Estos mecanismos son esenciales para aprendizaje, memoria, maduración de circuitos y adaptación neuronal. No obstante, una transmisión glutamatérgica excesiva o mal regulada puede favorecer hiperexcitabilidad y excitotoxicidad, especialmente cuando se alteran los mecanismos de recaptación, metabolismo glial o control inhibitorio (38).
El GABA, por su parte, cumple una función inhibidora predominante en el cerebro maduro. Al actuar sobre receptores GABA-A y GABA-B, contribuye a limitar la excitabilidad neuronal, modular ritmos cerebrales, favorecer el sueño, regular respuestas ansiosas y prevenir la propagación excesiva de actividad neuronal. Durante el neurodesarrollo, sin embargo, la acción del GABA puede ser inicialmente excitatoria, lo que muestra que su efecto depende del contexto madurativo, del gradiente de Cl y del estado funcional de la red neuronal (39).
Esta relación dinámica entre glutamato y GABA permite comprender por qué el balance excitatorio-inhibitorio es más relevante que el nivel aislado de uno u otro NT. Una red cerebral funcional requiere excitación suficiente para procesar información y generar plasticidad, pero también inhibición adecuada para evitar ruido, inestabilidad y descarga excesiva. Desde esta perspectiva, síntomas como ansiedad, insomnio, irritabilidad, impulsividad, disfunción cognitiva o vulnerabilidad convulsiva pueden entenderse, en parte, como expresiones clínicas de alteraciones en ese equilibrio.
El interés de este eje para la psiquiatría nutricional y la psicofarmacología adyuvante es doble. Por un lado, permite integrar compuestos como NAC, Mg, Zn y vitamina B6 dentro de una red común de modulación glutamatérgica y GABAérgica. Por otro lado, obliga a diferenciar entre plausibilidad neurobiológica y eficacia clínica.
5.2. Glutamato: neurotransmisión excitatoria, plasticidad y riesgo de excitotoxicidad
El glutamato es el principal NT excitatorio del SNC y participa en la mayor parte de la transmisión sináptica excitatoria rápida. Su acción se ejerce a través de receptores ionotrópicos —AMPA, NMDA y kainato— y receptores metabotrópicos —mGluR—, distribuidos en neuronas y células gliales. Esta diversidad receptorial permite que el glutamato participe tanto en respuestas sinápticas rápidas como en procesos de modulación, plasticidad y adaptación de redes neuronales (38,40).
Los receptores AMPA median gran parte de la transmisión excitatoria rápida. Su activación permite la entrada de cationes y genera despolarización postsináptica, facilitando la propagación de señales excitatorias en circuitos corticales, límbicos e hipocampales. Los receptores NMDA, por su parte, tienen características funcionales particulares: requieren unión de glutamato y de un coagonista —glicina o D-serina—, presentan bloqueo voltaje-dependiente por Mg y son altamente permeables al Ca. Por estas propiedades, actúan como detectores de coincidencia entre actividad presináptica y despolarización postsináptica, lo que los vuelve centrales para mecanismos de plasticidad sináptica (40,41).
La plasticidad dependiente de glutamato es esencial para aprendizaje, memoria, neurodesarrollo y remodelado de circuitos. En particular, la potenciación a largo plazo —long-term potentiation, LTP— y la depresión a largo plazo —long-term depression, LTD— dependen en gran medida de la actividad coordinada de receptores AMPA y NMDA. Estos procesos permiten modificar la eficacia sináptica en función de la experiencia y constituyen una base neurobiológica relevante para aprendizaje, adaptación conductual y flexibilidad cognitiva (40,41).
Desde una perspectiva psiquiátrica, el interés por el glutamato se ha ampliado de manera considerable durante las últimas décadas. Alteraciones de la neurotransmisión glutamatérgica han sido implicadas en esquizofrenia, depresión, trastorno bipolar, trastornos por uso de sustancias, ansiedad, TOC y trastornos del neurodesarrollo. La función del glutamato depende de región cerebral, subtipo receptor, localización sináptica o extrasináptica, estado glial, metabolismo energético y balance con sistemas inhibitorios (40,42).
El mismo NT que permite plasticidad y aprendizaje puede contribuir a daño neuronal cuando su regulación falla. La excitotoxicidad describe el proceso por el cual la activación excesiva o sostenida de receptores glutamatérgicos, especialmente NMDA y algunos AMPA permeables al Ca, favorece sobrecarga intracelular de éste, estrés oxidativo, disfunción mitocondrial, activación enzimática patológica y muerte celular. Este mecanismo ha sido estudiado ampliamente en isquemia, trauma, epilepsia y enfermedades neurodegenerativas, aunque también se discute su relevancia en modelos de trastornos neuropsiquiátricos (43,44).
La existencia de excitotoxicidad por glutamato surge cuando se alteran los sistemas que mantienen su homeostasis. Entre ellos se incluyen la recaptación glial por transportadores específicos, el ciclo glutamato-glutamina entre astrocitos y neuronas, la disponibilidad energética para sostener gradientes iónicos, la función mitocondrial y el control inhibitorio GABAérgico. Por lo tanto, el riesgo no depende únicamente de la cantidad de glutamato, sino de la capacidad de la red para regularlo en tiempo y espacio (38,43).
Las estrategias terapéuticas modernas tienden a buscar modulaciones más específicas: regulación de subtipos receptoriales, localización sináptica, sistemas gliales, equilibrio redox, neuroinflamación o interacción con otros NT (40,42).
En el marco de los adyuvantes nutricionales, el glutamato debe abordarse con especial cautela. Su presencia como AA dietario o su rol como NT no permite inferir que la modificación nutricional aislada produzca cambios clínicos previsibles en la transmisión glutamatérgica cerebral. El interés más sólido se ubica en compuestos que modulan indirectamente su homeostasis, como la N-acetilcisteína (NAC) a través del sistema cistina-glutamato, o minerales como Mg y Zn por su interacción con receptores y señales glutamatérgicas. Estos aspectos serán retomados en la integración del apartado.
5.3. GABA: inhibición, control de la excitabilidad y regulación clínica
El GABA es el principal NT inhibitorio del SNC maduro. Su función es esencial para limitar la excitabilidad neuronal, organizar la actividad de redes, modular ritmos cerebrales y prevenir la propagación excesiva de señales excitatorias. En términos funcionales, la inhibición GABAérgica representa un mecanismo activo de precisión, filtrado y estabilización de circuitos (37,45).
La transmisión GABAérgica se ejerce principalmente a través de dos familias receptorales: GABA-A y GABA-B. Los receptores GABA-A son canales iónicos regulados por ligando, permeables principalmente al Cl, responsables de la inhibición rápida. Estos receptores presentan gran diversidad de subunidades, lo que explica diferencias en localización, cinética, sensibilidad farmacológica y función. Esta heterogeneidad es clínicamente relevante porque fármacos como benzodiacepinas, barbitúricos, anestésicos, neuroesteroides y algunos antiepilépticos modulan de manera directa o indirecta la neurotransmisión GABA-A (45,46).
Los receptores GABA-B, en cambio, son receptores metabotrópicos acoplados a proteínas G. Su activación produce inhibición más lenta y prolongada mediante regulación de canales de K y Ca, reducción de liberación presináptica de NT y modulación de segundos mensajeros. Esta función les permite intervenir en el control de excitabilidad, el procesamiento de señales y la modulación de redes neuronales más allá de la inhibición sináptica rápida (47).
Desde el punto de vista clínico, el sistema GABAérgico se relaciona estrechamente con ansiedad, sueño, epilepsia, control de impulsos, excitabilidad cortical y regulación emocional. La eficacia de las benzodiacepinas como ansiolíticos, hipnóticos, anticonvulsivantes y relajantes musculares ilustra la importancia terapéutica de potenciar ciertos componentes del sistema GABA-A. Sin embargo, también muestra los límites de una modulación inespecífica: sedación, deterioro cognitivo, tolerancia, dependencia, caídas, interacción con alcohol u otros depresores del SNC y riesgo de uso problemático (46,48).
En ansiedad, la inhibición GABAérgica contribuye a modular circuitos de amenaza, hiperalerta y respuesta autonómica. Un tono inhibitorio adecuado permite amortiguar la reactividad excesiva frente a estímulos internos o externos. No obstante, la ansiedad clínica no puede reducirse a un déficit GABAérgico, ya que intervienen también 5-HT, NA, glutamato, eje HHA, aprendizaje del miedo, cognición anticipatoria y contexto psicosocial.
En el sueño, GABA participa en la regulación de redes que favorecen la transición vigilia-sueño y el mantenimiento de estados de baja activación. Muchos hipnóticos actúan potenciando la transmisión GABA-A, aunque el sueño inducido farmacológicamente no siempre reproduce la arquitectura fisiológica del sueño normal. Por ello, la relación entre GABA y sueño debe entenderse dentro de sistemas circadianos, homeostáticos y conductuales más amplios.
En epilepsia, la pérdida relativa de inhibición GABAérgica o el predominio de actividad excitatoria puede facilitar la sincronización patológica y la propagación de descargas neuronales. Numerosos fármacos antiepilépticos actúan aumentando la inhibición GABAérgica, reduciendo excitación glutamatérgica o modulando canales iónicos. Esto refuerza la importancia del balance excitatorio-inhibitorio, más que de un NT considerado en forma aislada (49).
La inhibición GABAérgica también es relevante en neurodesarrollo. Durante etapas tempranas, el GABA puede ejercer efectos despolarizantes y participar en proliferación, migración neuronal, maduración sináptica y organización de circuitos. Luego, el cambio progresivo en los gradientes de Cl favorece su función inhibitoria predominante. Esta transición es crítica para la maduración del equilibrio excitatorio-inhibitorio, y sus alteraciones han sido propuestas como mecanismos relevantes en trastornos del neurodesarrollo, incluyendo trastorno del espectro autista y epilepsias (39,50).
5.4. Conversión glutamato-GABA y rol de la vitamina B6
La relación entre glutamato y GABA no es solo funcional, sino también metabólica. El GABA se sintetiza a partir del glutamato mediante una reacción de descarboxilación catalizada por la enzima glutamato descarboxilasa —GAD—. Esta reacción constituye uno de los puntos bioquímicos centrales del balance excitatorio-inhibitorio, ya que conecta al principal NT excitatorio del SNC con su principal NT inhibitorio (37,51).
En el cerebro adulto se reconocen dos isoformas principales de glutamato descarboxilasa: GAD65 y GAD67. Ambas participan en la síntesis de GABA, pero presentan diferencias en localización, regulación y función. GAD67 se asocia con una producción más basal y citoplasmática de GABA, mientras que GAD65 se vincula más estrechamente con terminales sinápticas y con la disponibilidad de GABA para liberación vesicular durante la actividad neuronal. Esta distinción no debe entenderse como absoluta, pero ayuda a comprender la regulación flexible de la neurotransmisión GABAérgica (51,52).
La vitamina B6 participa en esta vía en forma de piridoxal-5-fosfato (PLP), cofactor de la glutamato descarboxilasa. Una alteración clínicamente relevante de la disponibilidad de PLP puede comprometer la síntesis de GABA, como ocurre en trastornos metabólicos específicos; ello no significa que aumentar la ingesta de vitamina B6 por encima de los requerimientos fisiológicos eleve de forma predecible el GABA cerebral (51,53).
Desde la perspectiva clínica, la relación entre vitamina B6, GAD y GABA tiene especial importancia en neurología del desarrollo y epilepsia. En cuadros de convulsiones sensibles a piridoxina o trastornos relacionados con el metabolismo de vitamina B6, la alteración del equilibrio entre glutamato y GABA puede contribuir a hiperexcitabilidad neuronal. Sin embargo, esta observación no debe extrapolarse a la suplementación indiscriminada con vitamina B6 en pacientes sin déficit demostrado o sin indicación clínica específica (54).
En síntesis, la conversión de glutamato en GABA constituye un puente bioquímico esencial entre excitación e inhibición. La vitamina B6, como PLP, es un cofactor necesario para esta reacción, pero su relevancia clínica debe interpretarse dentro de un sistema regulado.
5.5. Balance excitatorio-inhibitorio en trastornos neuropsiquiátricos
El balance excitatorio-inhibitorio se ha convertido en un marco conceptual relevante para comprender distintos trastornos neuropsiquiátricos. No se trata de una hipótesis única ni de un biomarcador clínico simple, sino de una forma de pensar cómo las redes cerebrales regulan estabilidad, flexibilidad, relación señal-ruido, plasticidad y respuesta adaptativa. Alteraciones en este equilibrio pueden expresarse de maneras muy diferentes según el momento del desarrollo, la región cerebral, el tipo celular implicado y el contexto clínico (55).
En ansiedad e hiperactivación, el interés del eje glutamato-GABA deriva de su participación en la regulación de circuitos de amenaza, vigilancia y respuesta autonómica. Una reducción relativa de la inhibición o una excitabilidad excesiva puede favorecer hipervigilancia, irritabilidad, tensión somática, insomnio y dificultad para amortiguar respuestas emocionales. Sin embargo, esta lectura no debe transformarse en una explicación reduccionista: la ansiedad clínica también involucra 5-HT, NA, eje HHA, aprendizaje del miedo, factores cognitivos, trauma, sueño y contexto psicosocial (48).
En el insomnio, el equilibrio excitatorio-inhibitorio resulta igualmente importante. El sueño requiere una disminución organizada de la activación cortical y subcortical, junto con mecanismos inhibitorios que favorezcan la transición desde la vigilia hacia estados de menor alerta. La relación del sistema GABAérgico con hipnóticos y sedantes muestra la relevancia clínica de este eje, pero también sus límites: inducir sedación farmacológica no equivale necesariamente a restaurar la arquitectura fisiológica del sueño.
En epilepsia, el balance excitatorio-inhibitorio tiene una traducción clínica más directa. Las crisis pueden entenderse, en términos generales, como expresión de sincronización neuronal patológica e hiperexcitabilidad. Una pérdida de inhibición GABAérgica, un aumento de actividad glutamatérgica, alteraciones de canales iónicos o fallas en mecanismos gliales y metabólicos pueden favorecer la propagación de descargas neuronales. Por esta razón, muchos tratamientos antiepilépticos buscan reducir excitación, potenciar inhibición o estabilizar membranas neuronales (49).
En los trastornos del neurodesarrollo, el balance excitatorio-inhibitorio es un marco de investigación, no un biomarcador clínico unitario. La hipótesis inicial de una relación excitación/inhibición aumentada en algunas formas de autismo fue influyente, pero la evidencia posterior mostró una marcada heterogeneidad según región, etapa del desarrollo, tipo celular y etiología. No puede inferirse un único perfil ni una estrategia terapéutica común para todas las personas con trastorno del espectro autista (50,55,56).
La comorbilidad entre autismo y epilepsia refuerza esta perspectiva. Ambos cuadros pueden compartir vulnerabilidades vinculadas con maduración sináptica, interneuronas inhibitorias, canales iónicos, plasticidad y organización de circuitos. No obstante, la presencia de un marco común no implica que las estrategias terapéuticas sean equivalentes. Cada paciente requiere evaluación clínica, neurológica y psiquiátrica individual, especialmente cuando existen crisis, trastornos del sueño, irritabilidad severa o uso de psicofármacos y antiepilépticos.
En esquizofrenia, el interés por el eje glutamato-GABA se relaciona principalmente con la hipótesis de hipofunción del receptor NMDA y con alteraciones de interneuronas inhibitorias, en particular las interneuronas parvalbúmina-positivas. La disfunción de estos circuitos puede afectar sincronización gamma, señalización cortical, procesamiento sensorial, cognición y síntomas negativos. Esta perspectiva no reemplaza a la hipótesis dopaminérgica clásica, sino que la complementa, al proponer que parte de la disfunción dopaminérgica podría estar influida por alteraciones glutamatérgicas y de microcircuitos corticales (57,58).
En depresión y trastorno bipolar, la investigación sobre glutamato ha abierto una línea importante para comprender plasticidad sináptica, estrés, neuroinflamación y respuesta terapéutica. La hipótesis glutamatérgica de la depresión no implica simplemente exceso o déficit de glutamato, sino cambios en transmisión sináptica, función glial, receptores NMDA/AMPA, metabolismo energético y remodelado de circuitos (42).
En el plano cognitivo, el balance excitatorio-inhibitorio participa en la relación entre señal y ruido dentro de las redes cerebrales. Una excitación excesiva puede aumentar ruido, inestabilidad o respuestas no selectivas; una inhibición excesiva puede reducir flexibilidad, velocidad de procesamiento o capacidad de adaptación. Las funciones ejecutivas, la memoria de trabajo, la atención y el aprendizaje dependen de una regulación fina de este equilibrio, especialmente en corteza prefrontal, hipocampo y redes sensoriales.
5.6. GABA oral y suplementos: plausibilidad, biodisponibilidad y límites de la evidencia
El GABA se comercializa ampliamente como suplemento nutricional con supuestos efectos relajantes, ansiolíticos o favorecedores del sueño. Esta difusión se apoya en una idea aparentemente simple: si el GABA es el principal NT inhibitorio del SNC, su administración oral podría aumentar la inhibición cerebral y reducir síntomas de hiperactivación. Sin embargo, esta interpretación es neurobiológicamente insuficiente y clínicamente riesgosa si se presenta como equivalente a una intervención GABAérgica farmacológica.
El primer problema es la biodisponibilidad central. El GABA es hidrofílico y su paso a través de la BHE parece limitado en condiciones fisiológicas. Se han propuesto transportadores, regiones con mayor permeabilidad y mecanismos periféricos o vinculados con el eje intestino-cerebro, pero la contribución de cada vía en humanos no está establecida. Por lo tanto, no puede asumirse que la ingesta oral aumente de manera clínicamente relevante el GABA sináptico cerebral (59,60).
La neurotransmisión GABAérgica depende de síntesis neuronal, almacenamiento vesicular, liberación sináptica, recaptación, metabolismo, sensibilidad receptorial, distribución regional y estado funcional de la red.
La evidencia humana disponible sobre GABA oral ha explorado principalmente variables relacionadas con estrés, relajación, sueño, parámetros autonómicos, electroencefalografía y escalas subjetivas. Algunos estudios pequeños han informado cambios compatibles con relajación o reducción de estrés, pero los diseños son heterogéneos, las muestras suelen ser reducidas, las dosis variables y los desenlaces clínicos no siempre son robustos. Por este motivo, los resultados deben interpretarse como señales preliminares, no como demostración concluyente de eficacia terapéutica (60-62).
La revisión sistemática de Hepsomali y colaboradores encontró evidencia limitada para estrés y muy limitada para sueño, con heterogeneidad en dosis, formulaciones, duración y desenlaces. En consecuencia, el GABA oral debe considerarse un suplemento de eficacia clínica no establecida y no una intervención equivalente a los fármacos GABAérgicos (60).
También es necesario diferenciar suplementos de fármacos GABAérgicos. Benzodiacepinas, barbitúricos, hipnóticos Z, anestésicos, algunos antiepilépticos y otros psicofármacos actúan sobre receptores, canales o mecanismos de neurotransmisión con efectos farmacodinámicos demostrables. El consumo de GABA oral no equivale a esa modulación receptorial y no debería presentarse como una alternativa terapéutica comparable en ansiedad severa, insomnio persistente, epilepsia o cuadros de agitación.
Otra cuestión relevante es la posibilidad de efectos periféricos o indirectos. El GABA puede actuar fuera del SNC, y se ha propuesto que algunos efectos subjetivos podrían vincularse con sistema nervioso entérico, eje intestino-cerebro, modulación autonómica o mecanismos periféricos aún no completamente definidos (59,60).
Las evaluaciones disponibles no identificaron señales claras de eventos adversos graves en los estudios humanos revisados, pero la duración fue limitada y la información sobre interacciones es escasa. Una revisión de seguridad de la United States Pharmacopeia señaló, además, una disminución transitoria y moderada de la presión arterial en algunos estudios. En personas con polifarmacia, tratamiento antihipertensivo, fragilidad o comorbilidades, la ausencia de evidencia de daño no debe confundirse con seguridad demostrada a largo plazo (63).
En síntesis, el GABA oral representa un ejemplo claro de la distancia entre plausibilidad neurobiológica y evidencia clínica. Su papel como NT inhibitorio central está bien establecido, pero la capacidad de la suplementación oral para modular de manera significativa la neurotransmisión cerebral sigue siendo incierta.
CONCLUSIONES
Los AA neuroactivos y los precursores de NT ofrecen un marco útil para integrar nutrición, metabolismo, inflamación y función cerebral. Su relevancia biológica está bien establecida, pero la secuencia “mayor aporte periférico–mayor neurotransmisión–mejoría clínica” no es lineal. La BHE, la competencia entre sustratos, la regulación enzimática, los cofactores y el estado inflamatorio condicionan cada etapa.
La evidencia terapéutica es desigual. El triptófano y el 5-HTP presentan señales antidepresivas que aún no alcanzan calidad suficiente para una recomendación rutinaria. La tirosina muestra mayor plausibilidad en situaciones agudas de estrés o privación de sueño que en trastornos psiquiátricos crónicos. El GABA oral dispone de estudios pequeños y heterogéneos, sin demostración concluyente de una modulación central clínicamente relevante.
En la práctica, estos productos no deben sustituir tratamientos con eficacia establecida. Su eventual uso requiere revisar diagnóstico, objetivos, comorbilidades, dieta, calidad del suplemento, medicación concomitante y riesgo de interacciones. La prudencia es particularmente importante ante polifarmacia, trastorno bipolar, psicosis, hipertensión, epilepsia, ansiedad intensa o insomnio.
El principal aporte clínico del campo no consiste en prometer una corrección simple de NT, sino en distinguir con rigor entre mecanismo bioquímico, señal experimental y beneficio terapéutico demostrado. Esa distinción permite una psiquiatría integradora sin convertir hipótesis metabólicas plausibles en indicaciones prematuras.
El autor declara no tener conflictos de intereses.
BIBLIOGRAFÍA
1. Hawkins RA, O’Kane RL, Simpson IA, Viña JR. Structure of the blood-brain barrier and its role in the transport of amino acids. J Nutr. 2006;136(1 Suppl):218S-226S.
2. Uchino H, Kanai Y, Kim DK, Wempe MF, Chairoungdua A, Morimoto E, et al. Transport of amino acid-related compounds mediated by L-type amino acid transporter 1 —LAT1—: insights into the mechanisms of substrate recognition. Mol Pharmacol. 2002;61(4):729-737.
3. Fernstrom JD, Wurtman RJ. Brain serotonin content: physiological regulation by plasma neutral amino acids. Science. 1972;178(4059):414-416.
4. Delgado PL, Charney DS, Price LH, Aghajanian GK, Landis H, Heninger GR. Serotonin function and the mechanism of antidepressant action: reversal of antidepressant-induced remission by rapid depletion of plasma tryptophan. Arch Gen Psychiatry. 1990;47(5):411-418.
5. McTavish SF, Cowen PJ, Sharp T. Effect of a tyrosine-free amino acid mixture on regional brain catecholamine synthesis and release. Psychopharmacology —Berl—. 1999;141(2):182-188.
6. Fernstrom JD. Large neutral amino acids: dietary effects on brain neurochemistry and function. Amino Acids. 2013;45(3):419-430.
7. Wurtman RJ, Hefti F, Melamed E. Precursor control of neurotransmitter synthesis. Pharmacol Rev. 1980;32(4):315-335.
8. Badawy AA-B. Kynurenine pathway of tryptophan metabolism: regulatory and functional aspects. Int J Tryptophan Res. 2017;10:1178646917691938.
9. Fernstrom JD, Fernstrom MH. Tyrosine, phenylalanine, and catecholamine synthesis and function in the brain. J Nutr. 2007;137(6 Suppl 1):1539S-1547S.
10. Dantzer R, O’Connor JC, Freund GG, Johnson RW, Kelley KW. From inflammation to sickness and depression: when the immune system subjugates the brain. Nat Rev Neurosci. 2008;9(1):46-56.
11. Marx W, McGuinness AJ, Rocks T, Ruusunen A, Cleminson J, Walker AJ, et al. The kynurenine pathway in major depressive disorder, bipolar disorder, and schizophrenia: a meta-analysis of 101 studies. Mol Psychiatry. 2021;26:4158-4178.
12. Cowen PJ, Browning M. What has serotonin to do with depression? World Psychiatry. 2015;14(2):158-160.
13. Shaw KA, Turner J, Del Mar C. Tryptophan and 5-hydroxytryptophan for depression. Cochrane Database Syst Rev. 2002;(1):CD003198.
14. Zhao D, Yu Y, Shen Y, Liu Q, Zhao Z, Sharma R, et al. Melatonin synthesis and function: evolutionary history in animals and plants. Front Endocrinol —Lausanne—. 2019;10:249.
15. Geoffroy PA, Micoulaud-Franchi JA, Lopez R, Schroder CM; membres du consensus Mélatonine SFRMS. The use of melatonin in adult psychiatric disorders: expert recommendations by the French institute of medical research on sleep —SFRMS—. Encephale. 2019;45(5):413-423.
16. Li T, Jiang S, Han M, Yang Z, Lv J, Deng C, et al. Exogenous melatonin as a treatment for secondary sleep disorders: a systematic review and meta-analysis. Front Neuroendocrinol. 2019;52:22-28.
17. Besag FMC, Vasey MJ, Lao KSJ, Wong ICK. Adverse events associated with melatonin for the treatment of primary or secondary sleep disorders: a systematic review. CNS Drugs. 2019;33(12):1167-1186.
18. Boyer EW, Shannon M. The serotonin syndrome. N Engl J Med. 2005;352(11):1112-1120.
19. Fitzpatrick PF. Allosteric regulation of phenylalanine hydroxylase. Arch Biochem Biophys. 2012;519(2):194-201.
20. Daubner SC, Le T, Wang S. Tyrosine hydroxylase and regulation of dopamine synthesis. Arch Biochem Biophys. 2011;508(1):1-12.
21. Nagatsu T. The catecholamine system in health and disease —relation to tyrosine 3-monooxygenase and other catecholamine-synthesizing enzymes—. Proc Jpn Acad Ser B Phys Biol Sci. 2006;82(10):388-415.
22. Berridge KC, Robinson TE. What is the role of dopamine in reward: hedonic impact, reward learning, or incentive salience? Brain Res Brain Res Rev. 1998;28(3):309-369.
23. Arnsten AFT. Catecholamine modulation of prefrontal cortical cognitive function. Trends Cogn Sci. 1998;2(11):436-447.
24. Aston-Jones G, Cohen JD. Adaptive gain and the role of the locus coeruleus-norepinephrine system in optimal performance. Annu Rev Neurosci. 2005;28:403-450.
25. Shurtleff D, Thomas JR, Schrot J, Kowalski K, Harford R. Tyrosine reverses a cold-induced working memory deficit in humans. Pharmacol Biochem Behav. 1994;47(4):935-941.
26. Mahoney CR, Castellani J, Kramer FM, Young A, Lieberman HR. Tyrosine supplementation mitigates working memory decrements during cold exposure. Physiol Behav. 2007;92(4):575-582.
27. Neri DF, Wiegmann D, Stanny RR, Shappell SA, McCardie A, McKay DL. The effects of tyrosine on cognitive performance during extended wakefulness. Aviat Space Environ Med. 1995;66(4):313-319.
28. Deijen JB, Orlebeke JF. Effect of tyrosine on cognitive function and blood pressure under stress. Brain Res Bull. 1994;33(3):319-323.
29. Jongkees BJ, Hommel B, Kühn S, Colzato LS. Effect of tyrosine supplementation on clinical and healthy populations under stress or cognitive demands —A review—. J Psychiatr Res. 2015;70:50-57.
30. Attipoe S, Zeno SA, Lee C, Crawford C, Khorsan R, Walter AR, Deuster PA. Tyrosine for mitigating stress and enhancing performance in healthy adult humans, a rapid evidence assessment of the literature. Mil Med. 2015;180(7):754-765.
31. Gelenberg AJ, Wojcik JD, Falk WE, Baldessarini RJ, Zeisel SH, Schoenfeld D, et al. Tyrosine for depression: a double-blind trial. J Affect Disord. 1990;19(2):125-132.
32. Mouret J, Lemoine P, Minuit MP, Benkelfat C, Renardet M. L-tyrosine cures, immediate and long term, dopamine-dependent depressions. Clinical and polygraphic studies. C R Acad Sci III. 1988;306(3):93-98.
33. Wood DR, Reimherr FW, Wender PH. Treatment of attention deficit disorder with DL-phenylalanine. Psychiatry Res. 1985;16(1):21-26.
34. Gelenberg AJ, Gibson CJ, Wojcik JD. Effect of tyrosine on attention deficit disorder with hyperactivity. J Clin Psychiatry. 1988;49(5):193-195.
35. Gillman PK, Van den Eynde V, Godet L, Redhead C, Horwitz A, Barnett B. Monoamine oxidase inhibitors and clinically relevant drug interactions: a guide for preventing serotonin toxicity and hypertensive reactions. Psychiatr Ann. 2023;53(8):353-358.
36. Rusch C, Flanagan R, Suh H, Subramanian I. To restrict or not to restrict? Practical considerations for optimizing dietary protein interactions on levodopa absorption in Parkinson’s disease. npj Parkinsons Dis. 2023;9:98.
37. Petroff OAC. GABA and glutamate in the human brain. Neuroscientist. 2002;8(6):562-573.
38. Zhou Y, Danbolt NC. Glutamate as a neurotransmitter in the healthy brain. J Neural Transm —Vienna—. 2014;121(8):799-817.
39. Ben-Ari Y. Excitatory actions of GABA during development: the nature of the nurture. Nat Rev Neurosci. 2002;3(9):728-739.
40. Traynelis SF, Wollmuth LP, McBain CJ, Menniti FS, Vance KM, Ogden KK, et al. Glutamate receptor ion channels: structure, regulation, and function. Pharmacol Rev. 2010;62(3):405-496.
41. Hansen KB, Yi F, Perszyk RE, Furukawa H, Wollmuth LP, Gibb AJ, et al. Structure, function, and allosteric modulation of NMDA receptors. J Gen Physiol. 2018;150(8):1081-1105.
42. Sanacora G, Treccani G, Popoli M. Towards a glutamate hypothesis of depression. Neuropharmacology. 2012;62(1):63-77.
43. Sattler R, Tymianski M. Molecular mechanisms of glutamate receptor-mediated excitotoxic neuronal cell death. Mol Neurobiol. 2001;24(1-3):107-129.
44. Dong XX, Wang Y, Qin ZH. Molecular mechanisms of excitotoxicity and their relevance to pathogenesis of neurodegenerative diseases. Acta Pharmacol Sin. 2009;30(4):379-387.
45. Zhu S, Noviello CM, Teng J, Walsh RM Jr, Kim JJ, Hibbs RE. Structure of a human synaptic GABA-A receptor. Nature. 2018;559(7712):67-72.
46. Rudolph U, Knoflach F. Beyond classical benzodiazepines: novel therapeutic potential of GABA-A receptor subtypes. Nat Rev Drug Discov. 2011;10(9):685-697.
47. Bettler B, Kaupmann K, Mosbacher J, Gassmann M. Molecular structure and physiological functions of GABA-B receptors. Physiol Rev. 2004;84(3):835-867.
48. Möhler H. The GABA system in anxiety and depression and its therapeutic potential. Neuropharmacology. 2012;62(1):42-53.
49. Löscher W, Rogawski MA. How theories evolved concerning the mechanism of action of barbiturates. Epilepsia. 2012;53 Suppl 8:12-25.
50. Cellot G, Cherubini E. GABAergic signaling as therapeutic target for autism spectrum disorders. Front Pediatr. 2014;2:70.
51. Martin DL, Rimvall K. Regulation of gamma-aminobutyric acid synthesis in the brain. J Neurochem. 1993;60(2):395-407.
52. Soghomonian JJ, Martin DL. Two isoforms of glutamate decarboxylase: why? Trends Pharmacol Sci. 1998;19(12):500-505.
53. Zhang Q, Zhu L, Li H, Chen Q, Li N, Li J, et al. Insights and progress on the biosynthesis, metabolism, and physiological functions of gamma-aminobutyric acid —GABA—: a review. PeerJ. 2024;12:e18712.
54. Baxter P. Pyridoxine-dependent and pyridoxine-responsive seizures. Dev Med Child Neurol. 2001;43(6):416-420.
55. Sohal VS, Rubenstein JLR. Excitation-inhibition balance as a framework for investigating mechanisms in neuropsychiatric disorders. Mol Psychiatry. 2019;24(9):1248-1257.
56. Rubenstein JLR, Merzenich MM. Model of autism: increased ratio of excitation/inhibition in key neural systems. Genes Brain Behav. 2003;2(5):255-267.
57. Balu DT. The NMDA receptor and schizophrenia: from pathophysiology to treatment. Adv Pharmacol. 2016;76:351-382.
58. Foss-Feig JH, Adkinson BD, Ji JL, Yang G, Srihari VH, McPartland JC, Krystal JH, Murray JD, Anticevic A. Searching for cross-diagnostic convergence: neural mechanisms governing excitation and inhibition balance in schizophrenia and autism spectrum disorders. Biol Psychiatry. 2017;81(10):848-861.
59. Boonstra E, de Kleijn R, Colzato LS, Alkemade A, Forstmann BU, Nieuwenhuis S. Neurotransmitters as food supplements: the effects of GABA on brain and behavior. Front Psychol. 2015;6:1520.
60. Hepsomali P, Groeger JA, Nishihira J, Scholey A. Effects of oral gamma-aminobutyric acid —GABA— administration on stress and sleep in humans: a systematic review. Front Neurosci. 2020;14:923.
61. Abdou AM, Higashiguchi S, Horie K, Kim M, Hatta H, Yokogoshi H. Relaxation and immunity enhancement effects of gamma-aminobutyric acid —GABA— administration in humans. BioFactors. 2006;26(3):201-208.
62. Yoto A, Murao S, Motoki M, Yokoyama Y, Horie N, Takeshima K, Masuda K, Kim M, Yokogoshi H. Oral intake of gamma-aminobutyric acid affects mood and activities of central nervous system during stressed condition induced by mental tasks. Amino Acids. 2012;43(3):1331-1337. 63. Oketch-Rabah HA, Madden EF, Roe AL, Betz JM. United States Pharmacopeia (USP) safety review of gamma-aminobutyric acid (GABA). Nutrients. 2021;13(8):2742. doi:10.3390/nu13082742.